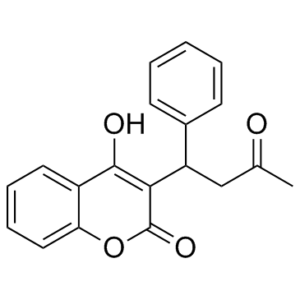
| 规格 | 价格 | 库存 | 数量 |
|---|---|---|---|
| 500mg |
|
||
| 1g |
|

| 靶点 |
vitamin K1 recycling
Warfarin targets the enzyme vitamin K epoxide reductase (VKORC1). By inhibiting VKORC1, it prevents the regeneration of the active, reduced form of vitamin K. This is a critical cofactor for the γ-carboxylation of glutamate residues on several clotting factors, including factors II (prothrombin), VII, IX, and X, as well as the anticoagulant proteins C and S. This results in the production of inactive clotting factors and a subsequent reduction in blood coagulation. |
|---|---|
| 体外研究 (In Vitro) |
体外实验表明,华法林是肝微粒体中VKORC1活性的强效抑制剂。其作用机制是抑制凝血因子的维生素K依赖性羧化。华法林的S-对映体抗凝血活性约为R-对映体的3-5倍。它对已存在的凝血因子没有直接作用,因此其治疗效果需要数天才能显现。
|
| 体内研究 (In Vivo) |
华法林是一种高效的口服抗凝剂,用于预防血栓形成和血栓栓塞。它适用于治疗和预防深静脉血栓形成(DVT)、肺栓塞(PE),以及预防房颤或人工心脏瓣膜置换术后患者的卒中。其疗效通过国际标准化比值(INR)进行监测,剂量必须根据个体情况仔细调整,以维持治疗范围内的INR值。
|
| 酶活实验 |
华法林的体外酶活性测定通常使用肝微粒体或重组VKORC1酶,以测定其抑制维生素K 2,3-环氧化物还原为维生素K的能力。将该酶与其底物和不同浓度的华法林一起孵育,并测定维生素K的生成量,通常采用高效液相色谱法(HPLC)。然后计算IC₅₀值以确定化合物的效力。
|
| 细胞实验 |
由于华法林的主要药理作用并非针对分离的细胞,而是作用于复杂的凝血级联反应,因此体外细胞试验并不常用。然而,该化合物对维生素K细胞摄取的影响可以在HepG2等肝细胞系中进行研究。用华法林处理细胞后,测量细胞内维生素K及其环氧化物的水平。
|
| 动物实验 |
华法林的体内动物研究是在啮齿动物模型中进行的,目的是评估其抗凝血作用。该化合物通常口服给药,其疗效通过凝血酶原时间(PT)或国际标准化比值(INR)来衡量。在毒性研究中,华法林曾被用作灭鼠剂,可导致致命性出血。
|
| 药代性质 (ADME/PK) |
吸收、分布和排泄
华法林可完全从胃肠道吸收。华法林钠片的平均达峰时间 (Tmax) 为 4 小时。 华法林几乎完全通过代谢消除,少量以原形排出。总剂量的 80% 经尿液排出,其余 20% 经粪便排出。 分布容积 (Vd) 为 0.14 L/kg。华法林的分布期持续 6-12 小时。已知华法林可透过胎盘,并在胎儿血清中达到与母体相似的浓度。 华法林的清除率取决于 CYP2C9 基因型。在白种人群中,2 和 3 等位基因的频率分别为 11% 和 7%,已知这两种等位基因会降低华法林的清除率。其他降低清除率的基因型包括5、6、9和11等位基因。估计的群体清除率如下:1/1 = 0.065 mL/min/kg;1/2、1/3 = 0.041 mL/min/kg;2/2、2/3、3/3 = 0.020 mg/min/kg。华法林钠可从胃肠道迅速且广泛吸收,但个体间的吸收率差异显著。华法林钠的口服吸收受溶出速率控制,不同市售片剂的吸收速率和吸收程度可能有所不同。使用华法林钠的研究表明,胃肠道内食物的存在会降低药物的吸收速率,但不会影响吸收程度。华法林钠可通过胎盘,胎儿血浆药物浓度可能与母体血浆药物浓度相当。有限的数据表明,华法林不会分泌到人乳中。一项研究发现,13名哺乳期妇女在接受初始剂量30或40毫克华法林以及每日2-12毫克维持剂量后,其母乳和血浆中均未检测到华法林。研究人员还研究了兔静脉注射和口服华法林后唾液中的华法林排泄情况。静脉注射(50毫克/公斤)后,唾液中的华法林浓度衰减曲线符合双室开放模型。……口服(100毫克/公斤)后,华法林的分布符合单室模型。唾液和血浆中的华法林浓度之间存在良好的线性关系。唾液/血浆(S/P)比值约为0.07。唾液华法林浓度与血浆游离华法林浓度之间也存在良好的相关性。唾液与血浆中游离华法林浓度的比值 (S/PF) 约为 0.92。……有关华法林(18 种类型)的吸收、分布和排泄的更完整数据,请访问 HSDB 记录页面。 代谢/代谢物 华法林的代谢具有立体选择性和区域选择性。主要代谢途径是氧化生成各种羟基华法林衍生物,占总代谢物的 80-85%。CYP2C9 是催化 S-华法林 6- 和 7-羟基化的主要酶,而 4'-羟基化由 CYP2C18 催化,CYP2C19 的贡献较小。R-华法林通过 CYP2C8 代谢为 4'-羟基华法林,CYP2C19 也参与部分代谢; 6-羟基华法林和8-羟基华法林由CYP1A2和CYP2C19代谢;7-羟基华法林由CYP1A2和CYP2C8代谢;最终,它由CYP3A4代谢为10-羟基华法林。10-羟基华法林代谢物和一种苯甲醇代谢物经消除步骤生成脱氢华法林。一种次要的代谢途径是酮基还原为华法林醇,约占代谢物的20%。与硫酸根和糖醛酸基团的结合有限,但这些代谢物仅在R-羟基华法林中得到证实。在所有回收的代谢物中,只有4'-羟基华法林和DHG(2,3-二氢-2-甲基-4-苯基-5-氧代-γ-吡喃醇(3,2-c)(1)苯并吡喃)显示出抗凝血活性。本研究在人肝微粒体中考察了(R)-华法林和(S)-华法林的氧化生物转化。体外华法林氧化产物的定量模式随底物浓度显著变化。4'、6、7和8-羟基华法林的表观Km值表明存在两种易于区分的人肝细胞色素P450亚群:一种是Km值为15 μM的高亲和力亚群;另一种是Km值大于200 μM的低亲和力同工酶亚群。高亲和力亚群主要负责体内生物活性更高的(S)-华法林的代谢,而低亲和力亚群主要负责(R)-华法林的代谢。表观最大反应速率 (Vmax) 本身无法反映两种化合物在体内产生的酚类代谢物的相对比例,因为低亲和力、高容量组分掩盖了 (S)-华法林的代谢特征。每种代谢物的固有清除率 (Vmax/Km) 与体内区域选择性和立体选择性代谢结果高度吻合。在人体内,(S) 异构体主要发生 7-羟基化,而 (R) 异构体则被还原为 (R,S)-醇。在大鼠体内,(S) 异构体主要发生 4'-羟基化,而 (R) 对映体则发生 7-羟基化。不同细胞色素 P-450 酶的参与解释了这些结果。 本研究利用人肝和鼠肝制备物,在多种体外系统中探讨了人p450 2A6和鼠p450 2a-5同工酶(两者均对香豆素的7-羟基化具有高活性)对华法林代谢的贡献。从DBA/2小鼠肝脏纯化的重组p450 2a-5不能代谢华法林。抗p450 2a-5抗体抑制了超过90%的香豆素7-羟基化,但并未持续抑制人肝或鼠肝微粒体催化的任何华法林生物转化。在一些人肝微粒体样本中,抗p450 2a-5抗体在一定程度上抑制了华法林的4-和8-羟基化。华法林(浓度低于1 μM)在体外不抑制人肝或鼠肝微粒体催化的香豆素7-羟基化。这些结果表明,小鼠和人类的香豆素7-羟化酶不会氧化华法林。有关华法林代谢/代谢产物(共9种代谢产物)的更完整数据,请访问HSDB记录页面。华法林在肝微粒体中经立体选择性和区域选择性代谢。S-华法林主要由细胞色素P450 (CYP) 2C9代谢,产生6-和7-羟基化代谢产物。R-华法林由CYP1A1、1A2和3A4代谢,产生6-、8-和10-羟基化代谢产物。羟基化代谢产物在经胆汁和尿液排泄前可能进一步结合。UGT1A1似乎负责华法林6-O-葡萄糖醛酸苷的形成,UGT1A10也可能参与其中。五种 UGT1A 分子可能参与华法林 7-O-葡萄糖醛酸苷的形成。S-华法林比 R-华法林效力更强,CYP2C9 基因多态性可能显著降低药物清除率并增加其毒性。在人体内,华法林的右旋对映体通过侧链还原代谢为仲醇,而左旋华法林则通过环氧化代谢,主要生成 7-羟基华法林。这些无活性代谢物与葡萄糖醛酸部分结合,经肠肝循环,最终通过尿液和粪便排出体外。(A613) 消除途径:华法林几乎完全通过代谢消除。极少量的华法林以原形经尿液排出。代谢物主要经尿液排泄,少量经胆汁排泄。 半衰期:R-华法林 t1/2 = 37-89 小时;S-华法林 t1/2 = 21-43 小时。 R-华法林的清除率比 S-华法林慢,约为后者的一半。R-华法林的 t1/2 为 37-89 小时。S-华法林的 t1/2 为 21-43 小时。单次给药后,华法林的终末半衰期约为一周;然而,有效半衰期为 20-60 小时,平均约为 40 小时。R-华法林的清除率通常是 S-华法林的一半。因此,由于R-华法林和S-华法林的分布容积相似,R-华法林的半衰期比S-华法林长。R-华法林的半衰期为37-89小时,而S-华法林的半衰期为21-43小时。华法林可从胃肠道迅速且完全吸收。它与蛋白质高度结合(约99%),分布容积约为0.14 L/kg。它在肝脏中通过细胞色素P450酶代谢,主要由CYP2C9(S-对映体)和CYP1A2及CYP3A4(R-对映体)代谢。S-华法林的半衰期约为40小时,而R-华法林的半衰期约为45小时。它以无活性代谢物的形式经尿液排出。 |
| 毒性/毒理 (Toxicokinetics/TK) |
毒性概述
华法林抑制维生素K还原酶,导致还原型维生素K(维生素KH2)耗竭。由于维生素K是维生素K依赖性蛋白N端谷氨酸残基羧化的辅助因子,因此华法林会限制维生素K依赖性凝血蛋白的γ-羧化及其后续活化。维生素K依赖性凝血因子II、VII、IX和X以及抗凝血因子C和S的合成均受到抑制。抑制四种维生素K依赖性凝血因子中的三种(因子II、VII和X)会导致凝血酶原水平降低,凝血酶生成减少,纤维蛋白结合能力下降。这会降低血栓的血栓形成潜力。 毒性数据 LD50:374 mg/kg(口服,小鼠)(A308)相互作用 单次静脉联合给药华法林(1.2 mg/kg)和呋塞米(1.67 mg/kg)后,其药代动力学复合物活性与单独使用华法林组无显著差异;然而,当与 5 mg/kg 呋塞米联合给药时,消除速率常数显著增加,且给药后 60 小时以上,其药代动力学复合物活性显著增强。这些结果表明,当同时给予高剂量华法林和呋塞米时,二者之间会发生相互作用,例如,华法林与白蛋白结合位点的结合被置换。 西咪替丁与临床重要药物相互作用的综述。西咪替丁可降低华法林(及其他香豆素类抗凝剂)的代谢。……甲硝唑在体外较宽的浓度范围内对消旋华法林的血清蛋白结合率无影响,但可降低R-(+)-华法林和S-(-)-华法林的蛋白结合率……(大鼠)每6小时腹腔注射100 mg/kg甲硝唑可降低游离华法林的血浆清除率。……甲硝唑在体外不影响血浆凝血酶原复合物的活性,但在体内可降低其活性。氯霉素在体外或体内(大鼠)对R-(+)-华法林或S-(-)-华法林的血清蛋白结合率均无显著影响。腹腔注射氯霉素,剂量为50 mg/kg,每4小时一次,或30 mg/kg,每6小时一次,可使游离华法林的血浆清除率降低一半或更多,且无明显的立体选择性。分布容积未受显著影响;氯霉素可显著延长华法林各对映异构体的血清半衰期。氯霉素显著增强华法林的抗凝血作用似乎完全是由于抑制华法林的代谢所致,且该作用不具有立体选择性。有关华法林相互作用的更完整数据(共85种),请访问HSDB记录页面。非人类毒性值:大鼠静脉注射LD50:25 mg/kg /华法林钠/ 大鼠口服LD50:8700 μg/kg /华法林钠/ 小鼠口服LD50:374 mg/kg /华法林钠/ 小鼠静脉注射LD50:160 mg/kg /华法林钠/ 有关华法林非人类毒性值(共20个)的更完整数据,请访问HSDB记录页面。 华法林的治疗指数窄,可引起严重出血,这是其最主要的毒性。药物相互作用、CYP2C9和VKORC1基因多态性以及合并症等因素会增加出血风险。其他副作用包括皮肤坏死、紫趾综合征和长期使用引起的骨质疏松症。由于具有致畸作用,孕妇禁用。 |
| 参考文献 | |
| 其他信息 |
治疗用途
抗凝剂 虽然华法林治疗在儿童中可能面临诸多挑战(例如,饮食差异、依从性问题、监测困难、缺乏市售液体制剂等),但它已被用于治疗一些患有静脉血栓栓塞的儿科患者。/美国产品标签中未包含/ 美国胸科医师学会 (ACCP) 建议,由于术后静脉血栓栓塞风险较高,所有接受大型骨科手术(包括全髋关节置换术、全膝关节置换术和髋部骨折手术)的患者均应常规进行血栓预防(采用药物和/或机械方法,例如间歇性气动加压);血栓预防应至少持续 10-14 天,并可持续至术后 35 天。美国胸科医师学会 (ACCP) 推荐多种抗血栓药物(例如,低分子肝素、磺达肝癸钠、低剂量普通肝素、华法林、阿司匹林)用于接受大型骨科手术患者的药物性血栓预防。尽管 ACCP 推荐低分子肝素 (LMWH) 作为一线治疗方案,因为其相对有效、安全且临床经验丰富,但在 LMWH 不可用或无法使用的情况下(例如,患有肝素诱导的血小板减少性紫癜的患者或拒绝或不配合皮下注射的患者),华法林等替代药物可能是一个合理的选择。/美国产品标签包含/ 华法林和/或阿司匹林用于预防与各种瓣膜性心脏病相关的血栓栓塞;抗血栓治疗方案的选择取决于血栓栓塞风险与抗血栓治疗出血并发症风险之间的平衡。/美国产品标签包含/ 有关华法林(17种类型)治疗用途的更完整数据,请访问HSDB记录页面。 药物警告 /黑框警告/ 警告:出血风险 华法林可能导致严重或致命性出血。所有接受治疗的患者均应定期监测INR值。药物、饮食变化和其他因素会影响华法林治疗后达到的INR水平。指导患者采取预防措施以最大程度地降低出血风险,并报告任何出血体征和症状。接受香豆素衍生物(包括华法林)治疗的患者中,极少数情况下会发生可能致命的皮肤或其他组织坏疽和/或皮下梗死、血管炎和局部血栓形成。这种反应可能发生在首次接触这些药物时,也可能发生在后续治疗期间,通常在治疗开始后不久(例如,1-10天);组织损伤主要发生在脂肪组织部位,例如腹部、乳房、臀部和大腿。大多数华法林引起的坏死病例报告于女性。坏死性病变通常始于皮肤上的疼痛性红斑,并迅速发展为暗红色出血区域。坏死可能累及皮肤、软组织和肌肉;坏疽常随之发生,并常伴有感染。在严重病例中,可能需要进行手术清创、植皮或截肢。接受口服抗凝剂治疗的充血性心力衰竭患者……可能会出现低凝血酶原血症反应增强;随着心肌功能的改善,这种反应通常会减轻。 ……高代谢状态,例如发热和甲状腺功能亢进,会增加对口服抗凝剂的反应性,而黏液性水肿患者则需要更高剂量……患者年龄与对口服抗凝剂的反应程度呈正相关;这种效应与体重无关,且不影响华法林的药代动力学。……妊娠期间,凝血因子VII、VIII、IX和X活性增强会导致对口服抗凝剂的反应性降低。然而,这种情况仅影响母亲;胎儿对口服抗凝剂高度敏感,因为……它们可以自由穿过胎盘,而胎儿合成凝血因子的能力有限。尿毒症显著增加血浆中游离药物的比例,并加速华法林从循环中的清除。 妊娠早期(尤其是妊娠6-9周)使用华法林与胚胎发育异常有关……在此期间接触过华法林的婴儿中,只有约三分之一出生时正常且存活。其他异常情况,包括中枢神经系统和眼部缺陷(例如失明),被认为是由长期接触华法林引起的,尤其是在妊娠中期和晚期。有关华法林警告(共38条)的更完整数据,请访问HSDB记录页面。 药效学 华法林是一种抗凝血剂,因此它会干扰凝血级联反应,从而降低血栓形成的发生频率和严重程度。在患有深静脉血栓或房颤的患者中,由于血流减少,血栓形成的风险会增加。在患有瓣膜性心脏病或接受过瓣膜置换术的患者中,这种凝血活性的增加是由于组织损伤造成的。静脉血栓形成的血栓可以随血液循环到达肺部,形成肺栓塞,阻塞部分肺组织的血液供应。心脏血栓可以随血液循环到达大脑,导致缺血性中风。预防这些事件是华法林治疗的主要目标。然而,限制血栓形成也是不良反应的来源之一。在动脉粥样硬化斑块患者中,斑块破裂通常会导致血栓形成。当这些患者接受抗凝治疗时,斑块破裂会导致胆固醇从脂质核心释放出来,形成动脉粥样硬化栓子或胆固醇微栓子。这些栓子比血栓小,可以阻塞较小的血管,通常直径小于200微米。其后果取决于阻塞的位置。影响包括视力障碍、急性肾损伤或慢性肾病加重、中枢神经系统缺血以及紫趾或蓝趾综合征。如果蓝趾综合征尚未发展到组织坏死,则可以逆转,但微栓塞的其他影响通常是永久性的。抗凝作用似乎是华法林相关性肾病(一种看似自发的肾损伤或与华法林治疗相关的慢性肾脏病加重)的介导因素。在这种情况下,肾病似乎是由于红细胞通过肾小球的通透性增加,随后红细胞管型阻塞肾小管所致。既往存在的肾损伤会加重或诱发这种情况。当INR超过3.0时,华法林相关性肾病的风险增加,但超过此值后,INR继续升高不再增加风险。华法林与钙化性尿毒症的发生有关。这被认为是因为华法林抑制了维生素K(VKA)的再利用,而维生素K是基质Gla蛋白羧化所必需的。基质Gla蛋白是一种抗钙化因子,抑制其合成中的羧化步骤会使钙化平衡向钙化性尿毒症方向偏移。华法林治疗早期可能出现组织坏死。这归因于维生素K再利用抑制对凝血因子半衰期的影响。蛋白C和蛋白S是抗凝血因子,半衰期分别为8小时和24小时。凝血因子IX、X、VII和凝血酶(因子II)的半衰期分别为24小时、36小时、6小时和50小时。这意味着,除因子VII外,蛋白C和蛋白S的失活速度快于促凝血蛋白,导致治疗初期几天内出现促血栓状态。在此期间形成的血栓可阻塞不同部位的小动脉,阻碍血流,并因缺血导致组织坏死。 华法林是一种维生素K拮抗剂口服抗凝剂。本品用于预防房颤患者发生卒中和全身性栓塞,以及治疗和预防静脉血栓栓塞。使用时需密切监测INR值,以确保药物浓度处于安全有效的治疗范围内。本品仅供人体治疗使用。 |
| 精确质量 |
308.104
|
|---|---|
| 元素分析 |
C, 74.01; H, 5.23; O, 20.76
|
| CAS号 |
81-81-2
|
| 相关CAS号 |
Warfarin-d5;75472-93-4
|
| PubChem CID |
54678486
|
| 外观&性状 |
White to off-white solid powder
|
| 密度 |
1.3±0.1 g/cm3
|
| 沸点 |
515.2±50.0 °C at 760 mmHg
|
| 熔点 |
162-164 °C(lit.)
|
| 闪点 |
188.8±23.6 °C
|
| 蒸汽压 |
0.0±1.4 mmHg at 25°C
|
| 折射率 |
1.635
|
| LogP |
3.42
|
| tPSA |
67.51
|
| 氢键供体(HBD)数目 |
1
|
| 氢键受体(HBA)数目 |
4
|
| 可旋转键数目(RBC) |
4
|
| 重原子数目 |
23
|
| 分子复杂度/Complexity |
502
|
| 定义原子立体中心数目 |
0
|
| InChi Key |
PJVWKTKQMONHTI-UHFFFAOYSA-N
|
| InChi Code |
InChI=1S/C19H16O4/c1-12(20)11-15(13-7-3-2-4-8-13)17-18(21)14-9-5-6-10-16(14)23-19(17)22/h2-10,15,21H,11H2,1H3
|
| 化学名 |
4-hydroxy-3-(3-oxo-1-phenylbutyl)chromen-2-one
|
| 别名 |
WARF42; Athrombine-K; NSC 59813; NSC-59813; NSC59813; d-Con; Rat-ola; Tox-Hid; Warfarin Q
|
| HS Tariff Code |
2934.99.03.00
|
| 存储方式 |
Powder -20°C 3 years 4°C 2 years In solvent -80°C 6 months -20°C 1 month |
| 运输条件 |
Room temperature (This product is stable at ambient temperature for a few days during ordinary shipping and time spent in Customs)
|
| 溶解度 (体外实验) |
DMSO: ≥ 50 mg/mL (~162.2 mM)
H2O: < 0.1 mg/mL (Insoluble) |
|---|---|
| 溶解度 (体内实验) |
配方 1 中的溶解度: ≥ 2.5 mg/mL (8.11 mM) (饱和度未知) in 10% DMSO + 40% PEG300 + 5% Tween80 + 45% Saline (这些助溶剂从左到右依次添加,逐一添加), 澄清溶液。
例如,若需制备1 mL的工作液,可将100 μL 25.0 mg/mL澄清DMSO储备液加入到400 μL PEG300中,混匀;然后向上述溶液中加入50 μL Tween-80,混匀;加入450 μL生理盐水定容至1 mL。 *生理盐水的制备:将 0.9 g 氯化钠溶解在 100 mL ddH₂O中,得到澄清溶液。 配方 2 中的溶解度: ≥ 2.5 mg/mL (8.11 mM) (饱和度未知) in 10% DMSO + 90% (20% SBE-β-CD in Saline) (这些助溶剂从左到右依次添加,逐一添加), 澄清溶液。 例如,若需制备1 mL的工作液,可将 100 μL 25.0 mg/mL澄清DMSO储备液加入900 μL 20% SBE-β-CD生理盐水溶液中,混匀。 *20% SBE-β-CD 生理盐水溶液的制备(4°C,1 周):将 2 g SBE-β-CD 溶解于 10 mL 生理盐水中,得到澄清溶液。 View More
配方 3 中的溶解度: ≥ 2.5 mg/mL (8.11 mM) (饱和度未知) in 10% DMSO + 90% Corn Oil (这些助溶剂从左到右依次添加,逐一添加), 澄清溶液。 1、请先配制澄清的储备液(如:用DMSO配置50 或 100 mg/mL母液(储备液)); 2、取适量母液,按从左到右的顺序依次添加助溶剂,澄清后再加入下一助溶剂。以 下列配方为例说明 (注意此配方只用于说明,并不一定代表此产品 的实际溶解配方): 10% DMSO → 40% PEG300 → 5% Tween-80 → 45% ddH2O (或 saline); 假设最终工作液的体积为 1 mL, 浓度为5 mg/mL: 取 100 μL 50 mg/mL 的澄清 DMSO 储备液加到 400 μL PEG300 中,混合均匀/澄清;向上述体系中加入50 μL Tween-80,混合均匀/澄清;然后继续加入450 μL ddH2O (或 saline)定容至 1 mL; 3、溶剂前显示的百分比是指该溶剂在最终溶液/工作液中的体积所占比例; 4、 如产品在配制过程中出现沉淀/析出,可通过加热(≤50℃)或超声的方式助溶; 5、为保证最佳实验结果,工作液请现配现用! 6、如不确定怎么将母液配置成体内动物实验的工作液,请查看说明书或联系我们; 7、 以上所有助溶剂都可在 Invivochem.cn网站购买。 |
计算结果:
工作液浓度: mg/mL;
DMSO母液配制方法: mg 药物溶于 μL DMSO溶液(母液浓度 mg/mL)。如该浓度超过该批次药物DMSO溶解度,请首先与我们联系。
体内配方配制方法:取 μL DMSO母液,加入 μL PEG300,混匀澄清后加入μL Tween 80,混匀澄清后加入 μL ddH2O,混匀澄清。
(1) 请确保溶液澄清之后,再加入下一种溶剂 (助溶剂) 。可利用涡旋、超声或水浴加热等方法助溶;
(2) 一定要按顺序加入溶剂 (助溶剂) 。
Study to Investigate the Effect of Rocatinlimab (AMG 451) on the Pharmacokinetics of Multiple Cytochrome P450 (CYP450) Substrates in Participants With Moderate to Severe Atopic Dermatitis
CTID: NCT05891119
PhaseEarly Phase 1 Status: Active, not recruiting
Date: 2024-11-07
 FAM labled Fitusiran sodium
 Fitusiran sodium scrambled negative control
 Ichorcumab
 Rovunaptabin sodium
InvivoChem的所有产品仅用于作科学研究,不面向患者销售
Copyright 2020 InvivoChem LLC | All Rights Reserved 粤ICP备20063088号-1


 粤公网安备 44011102003439号
 463611831
