| 规格 | 价格 | 库存 | 数量 |
|---|---|---|---|
| 500mg |
|
||
| 1g |
|
||
| 5g |
|
||
| 10g |
|
||
| 25g |
|
||
| 50g |
|
||
| 100g |
|
||
| Other Sizes |
|

| 靶点 |
Diuretic; calcium-activated potassium (KCA) channel
Hydrochlorothiazide targets the sodium-chloride symporter (NCCT) in the distal convoluted tubule of the kidney. It competes for the chloride site on the NCCT, decreasing the reabsorption of sodium and chloride. This leads to increased excretion of sodium, chloride, and water in the urine. It also partially inhibits carbonic anhydrase I in erythrocytes and vascular smooth muscle cells and has direct vascular relaxant effects via opening of calcium-activated potassium channels. |
|---|---|
| 体外研究 (In Vitro) |
噻嗪类利尿剂中的一种是氢氯噻嗪。它作用于肾脏,减少远曲小管对钠(Na)的重吸收,从而降低血容量。其主要作用机制是通过与电中性的钠-氯共转运蛋白上的氯离子结合位点竞争,从而在肾单位发挥作用。氢氯噻嗪可通过阻断远曲小管中的钠离子转运,诱导钠排泄并伴随水分流失。此时,噻嗪类药物可改善钙的重吸收,而不影响钠的转运。氢氯噻嗪还可通过其他途径降低外周血管阻力[1]。氢氯噻嗪抑制TGF-β/Smad信号通路。它通过开放钙激活钾通道(KCA通道)发挥直接的血管舒张作用。它还能部分抑制红细胞和血管平滑肌细胞中的碳酸酐酶I。其利尿活性已在多种肾功能检测中得到证实。其体外活性已在离子转运和血管功能研究中得到表征。
|
| 体内研究 (In Vivo) |
在成年雄性Sprague Dawley小鼠中,氢氯噻嗪(HCTZ;口服;12.5 mg/kg/d;持续8周)可降低心肌组织中AT1、TGF-β和Smad2的表达,改善心脏功能,并减少心肌间质纤维化和胶原体积分数。氢氯噻嗪还能降低血浆中醛固酮和血管紧张素II的水平。此外,在新生大鼠心室成纤维细胞中,氢氯噻嗪可抑制血管紧张素II刺激产生的TGF-β1和Smad2蛋白[2]。
氢氯噻嗪在体内可有效治疗水肿、高血压、尿崩症和甲状旁腺功能减退症。它通过降低血浆容量和外周血管阻力来降低血压。该药口服后易于从胃肠道吸收。其利尿和降压作用已在众多临床研究中得到证实。 |
| 酶活实验 |
噻嗪类和噻嗪样利尿剂是最常用的降压药之一,已应用超过50年。然而,这些药物长期降低血压的机制尚不完全清楚。可能的机制包括直接的内皮或血管平滑肌介导的血管舒张,以及对急性心输出量下降的间接代偿。此外,噻嗪类药物还会引起不良代谢反应,尤其是高血糖,而这些反应的机制也尚不明确。噻嗪类药物引起的低钾血症,以及其他一些解释这些代谢紊乱的理论,例如内脏脂肪增加、高尿酸血症、葡萄糖代谢降低和胰岛β细胞超极化,可能都发挥着作用。了解对噻嗪类药物反应不同的遗传变异,有助于揭示未来研究中新的机制候选靶点,从而更全面地了解噻嗪类利尿剂对血压和代谢的影响。[1]氢氯噻嗪的主要体外检测方法包括测定其对肾小管细胞或离体肾单位节段离子转运的影响。其对碳酸酐酶活性的抑制作用可通过标准酶活性测定法进行测定。其对血管平滑肌舒张的影响可通过离体血管制备进行评估。
|
| 细胞实验 |
氢氯噻嗪的体外细胞实验包括用该化合物处理肾小管细胞或血管平滑肌细胞,并测量其对离子转运、细胞信号传导和血管张力的影响。通过测量钠摄取来评估其对NCCT活性的抑制作用。通过Western blot分析来评估其对TGF-β/Smad信号通路的影响。
|
| 动物实验 |
目的:我们之前的研究表明,氢氯噻嗪可抑制转化生长因子(TGF)-β/Smad信号通路,改善心脏功能并减少纤维化。我们旨在确定这些作用是否在利尿剂中普遍存在,以及血管紧张素II受体1型(AT1)信号通路是否参与其中。[2]
方法:通过结扎成年雄性Sprague Dawley大鼠的左前降支冠状动脉建立心力衰竭模型。结扎两周后,将70只大鼠随机分为五组:假手术组、对照组、缬沙坦组(80 mg/kg/d)、氢氯噻嗪组(12.5 mg/kg/d)和呋塞米组(20 mg/kg/d)。此外,新生大鼠心室成纤维细胞经血管紧张素II处理。[2] 结果:经过8周的药物治疗,氢氯噻嗪组和缬沙坦组(而非呋塞米组)的心脏功能得到改善(射血分数分别为49.4±2.1%、49.5±1.8%和39.9±1.9%,而对照组为40.1±2.2%),心肌间质纤维化和胶原体积分数降低(分别为9.7±1.2%、10.0±1.3%和14.1±0.8%,而对照组为15.9±1.1%),心肌组织中AT1、TGF-β和Smad2的表达也降低。此外,氢氯噻嗪还降低了血浆血管紧张素II和醛固酮水平。此外,氢氯噻嗪抑制新生大鼠心室成纤维细胞中血管紧张素II诱导的TGF-β1和Smad2蛋白表达。[2] 结论:我们的研究表明,缺血性心力衰竭后心脏功能和重塑的改善可能并非利尿剂的普遍作用。氢氯噻嗪可能通过降低左心室壁应力和血管紧张素II信号通路发挥这些有益作用。[2] 氢氯噻嗪的体内动物实验包括将该化合物给予高血压或水肿动物模型,以评估其利尿和降压作用。测量血压、尿量和电解质排泄。评估其对肾功能和血管阻力的影响。 |
| 药代性质 (ADME/PK) |
吸收、分布和排泄
口服氢氯噻嗪的生物利用度为65-75%,达峰时间(Tmax)为1-5小时,血浆峰浓度(Cmax)为70-490 ng/mL(剂量12.5-100 mg)。与食物同服时,生物利用度降低10%,Cmax降低20%,Tmax由1.6小时延长至2.9小时。氢氯噻嗪以原形经尿液排泄。不同研究中,分布容积差异较大,范围为0.83-4.19 L/kg。肾功能正常患者的氢氯噻嗪肾清除率为285 mL/min。肌酐清除率为31-80 mL/min的患者,氢氯噻嗪的平均肾清除率为75 mL/min;在肌酐清除率≤30 mL/min的患者中,羟氯噻嗪的平均肾清除率为17 mL/min。氢氯噻嗪在胃肠道吸收良好,口服生物利用度约为65-75%。虽然有报道称不同制剂的吸收速率和程度存在差异,但尚无研究确定这些吸收差异对长期服用氢氯噻嗪患者的临床意义(如有)。口服12.5-100 mg氢氯噻嗪后,可在1-5小时内达到70-490 ng/mL的血浆峰浓度。食物会降低氢氯噻嗪胶囊(Microzide)的吸收速率和程度。与食物同服时,氢氯噻嗪胶囊(Microzide)的生物利用度和血浆峰浓度分别降低约10%和20%。达峰时间延迟1.3小时(由1.6小时延长至2.9小时)。心力衰竭患者对氢氯噻嗪的吸收减少。约40%~68%的药物与血浆蛋白结合。氢氯噻嗪的药代动力学呈线性。基于至少24小时的血浆药物浓度测量,据报道氢氯噻嗪的血浆半衰期为5.6~15小时。氢氯噻嗪似乎不经代谢,以原形经尿液排出。据报道,至少61%的药物在24小时内从体内清除。肾功能不全患者的血浆氢氯噻嗪浓度升高,消除半衰期延长。血液透析对药物清除的影响尚未确定。噻嗪类药物可穿过胎盘屏障,并存在于脐带血中。噻嗪类药物可分泌到乳汁中。对健康受试者分别口服(n=4)和静脉注射(n=2)(14)C-氢氯噻嗪 (HCT)。胃肠道吸收率为60%至80%,主要发生在十二指肠和空肠上段。放射性物质主要经尿液排泄,未观察到明显的胆汁排泄。尿液放射色谱分析表明,超过95%的吸收或注射的(14)C-HCT以原形排出。口服给药后,血浆放射性在最初10小时内迅速下降,之后下降缓慢。在一名口服75 mg氢氯噻嗪 (HCT) 的受试者中证实了这一阶段。血浆中氢氯噻嗪(HCT)的浓度(采用气液色谱法测定)符合双室模型,α相半衰期为1.7小时,β相半衰期为13.1小时。HCT在血细胞内蓄积,细胞内与血浆放射性比值平均为3.5。两名长期服用药物的高血压患者的HCT代谢情况与健康受试者单次服用14C-HCT后的情况相似。第三名血清肌酐轻度升高的患者HCT清除率低于其他患者。与健康受试者一样,患者排出的氢氯噻嗪超过95%为原形。有关氢氯噻嗪吸收、分布和排泄的更完整数据(共6项),请访问HSDB记录页面。氢氯噻嗪不发生代谢。 排泄途径:氢氯噻嗪不经代谢,而是迅速经肾脏排泄。氢氯噻嗪可透过胎盘屏障,但不能透过血脑屏障,并可分泌到乳汁中。 半衰期:5.6 和 14.8 小时 生物半衰期氢氯噻嗪的血浆半衰期为 5.6 至 14.8 小时。 基于至少 24 小时的血浆药物浓度测定,已报道的氢氯噻嗪血浆半衰期范围为 5.6 至 15 小时。 在空腹和非空腹条件下,研究了健康男性志愿者口服 50 mg 氢氯噻嗪片剂的生物利用度。氢氯噻嗪在血浆中的药代动力学可以用三指数函数描述,三个指数分别代表平均半衰期,分别为 1.0、2.2 和 9.0 小时。口服氢氯噻嗪 (HCT) 后,血浆放射性在最初 10 小时内迅速下降,但此后标记水平呈现缓慢下降阶段。在一名口服 75 mg HCT 的受试者中证实了这种缓慢下降阶段。该受试者的血浆 HCT 浓度(通过气液色谱法测定)符合二室模型,α 相和 β 相的半衰期分别为 1.7 和 13.1 小时。氢氯噻嗪的分子量为 297.74 g/mol,分子式为 C7H8ClN3O4S2。它可口服,并能很好地被胃肠道吸收。它以原形经尿液排出。起效时间约为2小时,药效持续时间为6-12小时。通常每日服用一次或两次。 |
| 毒性/毒理 (Toxicokinetics/TK) |
毒性概述
鉴别和用途:氢氯噻嗪是一种白色或类白色结晶性无臭粉末。氢氯噻嗪片适用于治疗充血性心力衰竭、肝硬化以及与皮质类固醇和雌激素治疗相关的水肿。它也可用于治疗高血压,可单独使用或增强其他降压药在重度高血压中的疗效。此外,氢氯噻嗪片还可用于治疗各种肾脏疾病引起的水肿,例如肾病综合征、急性肾小球肾炎和慢性肾功能衰竭。人体研究:临床毒性相对罕见,可能由过量服用、不良反应或意外的超敏反应引起。它可能引起电解质紊乱,导致心律失常和体位性低血压,以及代谢紊乱,例如高血糖和高尿酸血症。此外,它可能加重肝肾功能不全,引起过敏反应、血液系统疾病、急性非心脏性肺水肿、胃肠道刺激和中枢神经系统症状。通常,利尿剂暴露与致畸性无关。一些研究表明,它与呼吸系统畸形存在轻微关联。其他风险包括胎儿或新生儿黄疸和血小板减少症。8 名患者在突然停用氢氯噻嗪两周后出现严重水肿。在患者中观察到皮肤和唇部鳞状细胞癌的阳性病例。动物研究:现有的动物毒性信息来自美国国家毒理学计划 (NTP) 进行的研究。在大鼠中未观察到致畸、胚胎毒性或胎儿毒性作用。通过给雄性和雌性大鼠和小鼠喂食含有氢氯噻嗪的饲料进行毒理学和致癌性研究。高剂量组雄性小鼠肝细胞肿瘤发生率增加。给药组大鼠肾损伤相关或继发性病变增加,包括甲状旁腺增生、纤维性骨营养不良和多器官矿化。氢氯噻嗪可诱导小鼠淋巴瘤细胞基因突变和中国仓鼠细胞姐妹染色单体交换。体外实验表明,氢氯噻嗪不诱导中国仓鼠细胞染色体畸变或果蝇性连锁隐性致死突变。氢氯噻嗪可诱导曲霉菌有丝分裂重组和不分离。它对鼠伤寒沙门氏菌或大肠杆菌无致突变性。氢氯噻嗪是一种噻嗪类利尿剂,它通过抑制远曲小管中的钠-氯共转运蛋白(SLC12A3)来抑制肾单位对水的重吸收。该蛋白负责5%的总钠重吸收。正常情况下,钠-氯共转运蛋白将钠和氯从管腔转运到远曲小管上皮细胞内。该过程所需的能量来自基底外侧膜上的钠钾ATP酶建立的钠离子梯度。钠离子进入细胞后,通过钠钾ATP酶转运至基底外侧间质,导致间质渗透压升高,从而建立水重吸收的渗透梯度。氢氯噻嗪通过阻断钠-氯共转运蛋白,有效降低肾单位的渗透梯度和水重吸收。 妊娠期和哺乳期用药 ◉ 哺乳期用药概述 哺乳期每日服用50毫克或以下的氢氯噻嗪是可以接受的。高剂量可能产生强烈的利尿作用,从而减少乳汁分泌。 ◉ 对母乳喂养婴儿的影响 一名28日龄的婴儿,自出生起即母乳喂养,其母亲每日口服50毫克氢氯噻嗪,未观察到电解质异常。 ◉ 对泌乳和乳汁的影响 氢氯噻嗪已成功用于抑制产后不同时期的泌乳,剂量为早晨100毫克,下午50毫克,或每日两次,每次50毫克。噻嗪类利尿剂及类似利尿剂,连同限制液体摄入和束胸等措施,已被用于抑制产后泌乳。利尿剂对这些有效抑制泌乳措施的额外影响尚未得到研究。目前尚无关于利尿剂对已建立的持续泌乳的影响的数据。 蛋白质结合氢氯噻嗪在血浆中的蛋白质结合率为40-68%。研究表明,氢氯噻嗪可与人血清白蛋白结合。 毒性数据 氢氯噻嗪在小鼠和大鼠中的口服LD50大于10 g/kg。相互作用 表格:氢氯噻嗪片的潜在药物相互作用 [表格#4429]非人类毒性值 兔静脉注射LD50:461 mg/kg 犬静脉注射LD50:250 mg/kg 小鼠皮下注射LD50:1470 mg/kg 小鼠腹腔注射LD50:578 mg/kg 有关氢氯噻嗪非人类毒性值的更完整数据(共11项),请访问HSDB记录页面。 氢氯噻嗪通常耐受性良好。常见不良反应包括电解质紊乱,例如低钾血症和低钠血症,以及高血糖、高尿酸血症和高脂血症。它还可能引起头晕、头痛和胃肠道不适。无尿症患者或已知对磺胺类药物过敏的患者禁用。 |
| 参考文献 |
|
| 其他信息 |
晶体或白色粉末。(NTP, 1992)
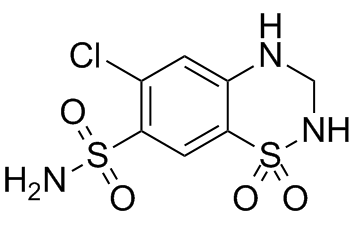
氢氯噻嗪是一种苯并噻二嗪类化合物,化学名称为3,4-二氢-2H-1,2,4-苯并噻二嗪-1,1-二氧化物,其6位被氯原子取代,7位被磺酰胺基团取代。它是一种利尿剂,用于治疗高血压和充血性心力衰竭。它既是一种外源性物质,也是一种环境污染物,具有利尿和降压的双重作用。它是一种苯并噻二嗪类化合物、磺酰胺类化合物和有机氯化合物。 氢氯噻嗪是最常用的噻嗪类利尿剂。它适用于治疗水肿和高血压。尽管曾被广泛使用,但随着血管紧张素转换酶抑制剂(ACEI)的兴起,其使用量正在下降。许多复方制剂含有氢氯噻嗪和血管紧张素转换酶抑制剂(ACEI)或血管紧张素II受体阻滞剂。氢氯噻嗪于1959年2月12日获得美国食品药品监督管理局(FDA)批准。氢氯噻嗪是一种噻嗪类利尿剂,其生理作用是通过增加利尿作用实现的。氢氯噻嗪是一种短效噻嗪类利尿剂。氢氯噻嗪(HCTZ)广泛用于治疗高血压和水肿。该药物的代谢产物似乎优先与红细胞结合并在红细胞内积聚。该药物主要通过肾脏排泄。噻嗪类利尿剂通常被认为是此类药物的典型代表。它们减少肾小管对电解质的重吸收,从而增加水和电解质(包括钠、钾、氯和镁)的排泄。它已被用于治疗多种疾病,包括水肿、高血压、尿崩症和甲状旁腺功能减退症。噻嗪类利尿剂通常被认为是此类药物的典型代表。它们通过减少肾小管对电解质的重吸收,增加水和电解质(包括钠、钾、氯和镁)的排泄。噻嗪类利尿剂已被用于治疗多种疾病,包括水肿、高血压、尿崩症和甲状旁腺功能减退症。另见:氢氯噻嗪;氨苯蝶啶(成分);盐酸肼屈嗪;氢氯噻嗪(成分);氢氯噻嗪;甲基多巴(成分)……查看更多…… 药物适应症 氢氯噻嗪可单独或联合用于治疗充血性心力衰竭、肝硬化、肾病综合征、急性肾小球肾炎、慢性肾功能衰竭以及皮质类固醇和雌激素治疗引起的水肿。氢氯噻嗪也可单独或联合用于治疗高血压。 作用机制 氢氯噻嗪通过有机阴离子转运蛋白OAT1、OAT3和OAT4从血液循环转运至远曲小管上皮细胞。然后,氢氯噻嗪通过多药耐药相关蛋白4 (MRP4) 从这些细胞转运至肾小管腔。正常情况下,钠离子被远曲小管上皮细胞重吸收,并通过钠钾ATP酶泵入基底外侧间质,从而在上皮细胞和远曲小管之间形成浓度梯度,促进水的重吸收。氢氯噻嗪作用于远曲小管近端,抑制钠氯共转运蛋白(也称为溶质载体家族12成员3,SLC12A3)的重吸收。抑制SLC12A3可降低上皮细胞与远曲小管之间的浓度梯度,从而减少水的重吸收。 治疗用途 抗高血压药;利尿药;氯化钠共转运蛋白抑制剂 /临床试验/ ClinicalTrials.gov 是一个注册和结果数据库,收录了全球公共和私人机构资助的人体临床研究。该网站由美国国家医学图书馆 (NLM) 和美国国立卫生研究院 (NIH) 维护。ClinicalTrials.gov 上的每条记录都包含研究方案的摘要信息,包括:疾病或病症;干预措施(例如,正在研究的医疗产品、行为或程序);研究标题、描述和设计;参与要求(资格标准);研究地点;研究地点的联系信息;并提供指向其他健康网站相关信息的链接,例如美国国家医学图书馆 (NLM) 的 MedlinePlus(提供患者健康信息)和 PubMed(提供医学领域学术文章的引文和摘要)。氢氯噻嗪已收录于该数据库。 氢氯噻嗪片(USP)适用于治疗充血性心力衰竭、肝硬化以及与皮质类固醇和雌激素治疗相关的水肿。/列于美国产品标签/ 氢氯噻嗪片(USP)也被发现可用于治疗由各种肾脏疾病引起的水肿,例如肾病综合征、急性肾小球肾炎和慢性肾功能衰竭。/包含于美国产品标签/ 有关氢氯噻嗪(7 种类型)治疗用途的更完整数据,请访问 HSDB 记录页面。 药物警告 氢氯噻嗪的药理作用、用途和毒性与噻嗪类抗生素相似。应遵循使用噻嗪类抗生素的常规注意事项。 一些市售的氢氯噻嗪制剂含有亚硫酸盐,可能导致某些易感人群出现过敏反应,包括过敏性休克和危及生命或轻微的哮喘发作。亚硫酸盐过敏在普通人群中的总体患病率尚不清楚,但可能较低;这种过敏在哮喘患者中似乎比非哮喘患者更常见。 以下列出了已报告的不良反应,并按每类不良反应的严重程度降序排列。 …当出现中度或重度不良反应时,应减少噻嗪类抗生素的剂量或停止治疗。 表:氢氯噻嗪片不良反应[表#4432] 药效学 氢氯噻嗪抑制远曲小管对钠和水的重吸收,从而增加尿液中水的排泄。氢氯噻嗪的治疗窗较宽,剂量需个体化调整,范围为25至100毫克。肾功能或肝功能受损的患者应谨慎使用氢氯噻嗪。 氢氯噻嗪(HCTZ)是一种口服有效的噻嗪类利尿剂,用于治疗水肿、高血压、尿崩症和甲状旁腺功能减退症。它抑制远曲小管中的钠-氯同向转运蛋白,并具有直接的血管舒张作用。该化合物可作为药品购买,也可从多家化学品供应商处获得,用于研究用途。 |
| 分子式 |
C7H8CLN3O4S2
|
|---|---|
| 分子量 |
297.7391
|
| 精确质量 |
296.964
|
| 元素分析 |
C, 28.24; H, 2.71; Cl, 11.91; N, 14.11; O, 21.49; S, 21.54
|
| CAS号 |
58-93-5
|
| 相关CAS号 |
Hydrochlorothiazid-d2;1219798-89-6;Hydrochlorothiazid-13C,d2;1190006-03-1;Hydrochlorothiazide-13C6;1261396-79-5; 58-93-5; 58-94-5
|
| PubChem CID |
3639
|
| 外观&性状 |
White, or practically white crystalline powder
White to off-white crystalline powder |
| 密度 |
1.7±0.1 g/cm3
|
| 沸点 |
577.0±60.0 °C at 760 mmHg
|
| 熔点 |
273 °C
|
| 闪点 |
302.7±32.9 °C
|
| 蒸汽压 |
0.0±1.6 mmHg at 25°C
|
| 折射率 |
1.632
|
| LogP |
-0.07
|
| tPSA |
135.12
|
| 氢键供体(HBD)数目 |
3
|
| 氢键受体(HBA)数目 |
7
|
| 可旋转键数目(RBC) |
1
|
| 重原子数目 |
17
|
| 分子复杂度/Complexity |
494
|
| 定义原子立体中心数目 |
0
|
| SMILES |
ClC1C([H])=C2C(=C([H])C=1S(N([H])[H])(=O)=O)S(N([H])C([H])([H])N2[H])(=O)=O
|
| InChi Key |
JZUFKLXOESDKRF-UHFFFAOYSA-N
|
| InChi Code |
InChI=1S/C7H8ClN3O4S2/c8-4-1-5-7(2-6(4)16(9,12)13)17(14,15)11-3-10-5/h1-2,10-11H,3H2,(H2,9,12,13)
|
| 化学名 |
6-chloro-1,1-dioxo-3,4-dihydro-2H-1lambda6,2,4-benzothiadiazine-7-sulfonamide
|
| HS Tariff Code |
2934.99.9001
|
| 存储方式 |
Powder -20°C 3 years 4°C 2 years In solvent -80°C 6 months -20°C 1 month 注意: 该产品在溶液状态不稳定,请现配现用。 |
| 运输条件 |
Room temperature (This product is stable at ambient temperature for a few days during ordinary shipping and time spent in Customs)
|
| 溶解度 (体外实验) |
DMSO : ~50 mg/mL (~167.93 mM)
|
|---|---|
| 溶解度 (体内实验) |
配方 1 中的溶解度: ≥ 2.5 mg/mL (8.40 mM) (饱和度未知) in 10% DMSO + 40% PEG300 + 5% Tween80 + 45% Saline (这些助溶剂从左到右依次添加,逐一添加), 澄清溶液。
例如,若需制备1 mL的工作液,可将100 μL 25.0 mg/mL澄清DMSO储备液加入到400 μL PEG300中,混匀;然后向上述溶液中加入50 μL Tween-80,混匀;加入450 μL生理盐水定容至1 mL。 *生理盐水的制备:将 0.9 g 氯化钠溶解在 100 mL ddH₂O中,得到澄清溶液。 配方 2 中的溶解度: ≥ 2.5 mg/mL (8.40 mM) (饱和度未知) in 10% DMSO + 90% (20% SBE-β-CD in Saline) (这些助溶剂从左到右依次添加,逐一添加), 澄清溶液。 例如,若需制备1 mL的工作液,可将 100 μL 25.0 mg/mL澄清DMSO储备液加入900 μL 20% SBE-β-CD生理盐水溶液中,混匀。 *20% SBE-β-CD 生理盐水溶液的制备(4°C,1 周):将 2 g SBE-β-CD 溶解于 10 mL 生理盐水中,得到澄清溶液。 View More
配方 3 中的溶解度: ≥ 2.5 mg/mL (8.40 mM) (饱和度未知) in 10% DMSO + 90% Corn Oil (这些助溶剂从左到右依次添加,逐一添加), 澄清溶液。 1、请先配制澄清的储备液(如:用DMSO配置50 或 100 mg/mL母液(储备液)); 2、取适量母液,按从左到右的顺序依次添加助溶剂,澄清后再加入下一助溶剂。以 下列配方为例说明 (注意此配方只用于说明,并不一定代表此产品 的实际溶解配方): 10% DMSO → 40% PEG300 → 5% Tween-80 → 45% ddH2O (或 saline); 假设最终工作液的体积为 1 mL, 浓度为5 mg/mL: 取 100 μL 50 mg/mL 的澄清 DMSO 储备液加到 400 μL PEG300 中,混合均匀/澄清;向上述体系中加入50 μL Tween-80,混合均匀/澄清;然后继续加入450 μL ddH2O (或 saline)定容至 1 mL; 3、溶剂前显示的百分比是指该溶剂在最终溶液/工作液中的体积所占比例; 4、 如产品在配制过程中出现沉淀/析出,可通过加热(≤50℃)或超声的方式助溶; 5、为保证最佳实验结果,工作液请现配现用! 6、如不确定怎么将母液配置成体内动物实验的工作液,请查看说明书或联系我们; 7、 以上所有助溶剂都可在 Invivochem.cn网站购买。 |
| 制备储备液 | 1 mg | 5 mg | 10 mg | |
| 1 mM | 3.3586 mL | 16.7932 mL | 33.5864 mL | |
| 5 mM | 0.6717 mL | 3.3586 mL | 6.7173 mL | |
| 10 mM | 0.3359 mL | 1.6793 mL | 3.3586 mL |
1、根据实验需要选择合适的溶剂配制储备液 (母液):对于大多数产品,InvivoChem推荐用DMSO配置母液 (比如:5、10、20mM或者10、20、50 mg/mL浓度),个别水溶性高的产品可直接溶于水。产品在DMSO 、水或其他溶剂中的具体溶解度详见上”溶解度 (体外)”部分;
2、如果您找不到您想要的溶解度信息,或者很难将产品溶解在溶液中,请联系我们;
3、建议使用下列计算器进行相关计算(摩尔浓度计算器、稀释计算器、分子量计算器、重组计算器等);
4、母液配好之后,将其分装到常规用量,并储存在-20°C或-80°C,尽量减少反复冻融循环。
计算结果:
工作液浓度: mg/mL;
DMSO母液配制方法: mg 药物溶于 μL DMSO溶液(母液浓度 mg/mL)。如该浓度超过该批次药物DMSO溶解度,请首先与我们联系。
体内配方配制方法:取 μL DMSO母液,加入 μL PEG300,混匀澄清后加入μL Tween 80,混匀澄清后加入 μL ddH2O,混匀澄清。
(1) 请确保溶液澄清之后,再加入下一种溶剂 (助溶剂) 。可利用涡旋、超声或水浴加热等方法助溶;
(2) 一定要按顺序加入溶剂 (助溶剂) 。
ACES - ACE Inhibitors Combined With Exercise for Seniors With Hypertension
CTID: NCT03295734
Phase: Phase 2 Status: Completed
Date: 2024-09-24
InvivoChem的所有产品仅用于作科学研究,不面向患者销售
Copyright 2020 InvivoChem LLC | All Rights Reserved 粤ICP备20063088号-1


 COA
 粤公网安备 44011102003439号
 463611831
