| 规格 | 价格 | 库存 | 数量 |
|---|---|---|---|
| 1mg |
|
||
| 5mg |
|
||
| 10mg |
|
||
| Other Sizes |
|

| 靶点 |
VEGFR2 (vascular endothelial growth factor receptor 2, also known as KDR). VEGFR2-IN-7 is an inhibitor of VEGFR2, a receptor tyrosine kinase that mediates VEGF-induced angiogenesis. VEGFR2 is expressed on endothelial cells and is the primary receptor responsible for VEGF-induced endothelial cell proliferation, migration, and tube formation. Activation of VEGFR2 by VEGF leads to autophosphorylation and activation of downstream signaling pathways including MAPK/ERK, PI3K/AKT, and PLCγ, which promote endothelial cell survival, proliferation, and angiogenesis.
|
|---|---|
| 体外研究 (In Vitro) |
VEGFR2-IN-7(化合物E)是一种VEGFR2抑制剂,用于癌症研究。它在癌症的临床前模型中显示出良好的应用前景,尤其是在实体瘤模型中。该化合物抑制VEGFR2激酶活性,从而阻断VEGF诱导的信号传导和血管生成。通过抑制血管生成,VEGFR2-IN-7可以减少肿瘤的血液供应,从而抑制肿瘤生长,并可能导致肿瘤消退。目前文献中尚未提供VEGFR2抑制剂的详细IC50值。
|
| 体内研究 (In Vivo) |
VEGFR2-IN-7在癌症的临床前模型中展现出良好的疗效,尤其是在实体瘤模型中,有望成为治疗对传统疗法耐药肿瘤的有效策略。该化合物通过抑制VEGFR2介导的血管生成,能够减少肿瘤生长和转移。对于那些依赖VEGF驱动的血管生成进行生长和存活的肿瘤,该化合物可能有效。
|
| 酶活实验 |
体外激酶活性测定采用重组VEGFR2酶,与ATP底物和不同浓度的VEGFR2-IN-7孵育。通过放射性测定、荧光测定或ELISA法检测磷酸化水平,以确定激酶抑制的IC50值。测定通常在优化的缓冲液条件(例如,HEPES pH 7.5、MgCl2、DTT)下于室温或30°C进行。通过拟合剂量反应曲线来确定IC50值。
|
| 细胞实验 |
将内皮细胞(例如,人脐静脉内皮细胞,HUVECs)或癌细胞系用不同浓度的VEGFR2-IN-7处理。采用标准细胞活力检测方法(MTT、CCK-8)评估VEGF诱导的细胞增殖。采用划痕实验或Transwell迁移实验评估细胞迁移能力。将内皮细胞接种于Matrigel基质胶上,测量毛细血管样结构的形成,以此进行管状结构形成实验。VEGFR2-IN-7抑制这些VEGF诱导反应的能力证实了其抗血管生成活性。
|
| 动物实验 |
将携带实体瘤的小鼠异种移植模型通过口服或腹腔注射途径给予VEGFR2-IN-7。定期使用游标卡尺测量肿瘤体积,并监测体重以评估耐受性。在研究终点,收集肿瘤进行组织病理学分析。通过CD31(一种内皮细胞标志物)免疫组化染色评估肿瘤血管生成,以测量微血管密度。通过比较治疗组和对照组的肿瘤体积来计算肿瘤生长抑制率。
|
| 药代性质 (ADME/PK) |
预计其口服生物利用度中等,与小分子VEGFR2抑制剂类似。代谢清除主要由肝脏CYP450酶介导。静脉和口服给药后,在啮齿动物中评估了标准药代动力学参数(Cmax、Tmax、AUC、t1/2、清除率、分布容积)。体内给药需要使用合适的载体(例如DMSO/PEG400/生理盐水)。现有文献中关于VEGFR2-IN-7的详细药代动力学数据报道较少。
|
| 毒性/毒理 (Toxicokinetics/TK) |
基于已证实的VEGFR2抑制剂的安全性,预计在治疗剂量下具有可控的安全性。VEGFR2抑制剂(例如舒尼替尼、索拉非尼、帕唑帕尼)已获临床批准,并具有明确的安全性特征。潜在的毒性可能包括高血压(由于对血管张力的影响)、疲劳、胃肠道反应(腹泻、恶心)以及手足皮肤反应。治疗性药物开发需要进行标准的毒理学研究。作为研究性化合物,详细的毒理学数据尚未公开。
|
| 参考文献 | |
| 其他信息 |
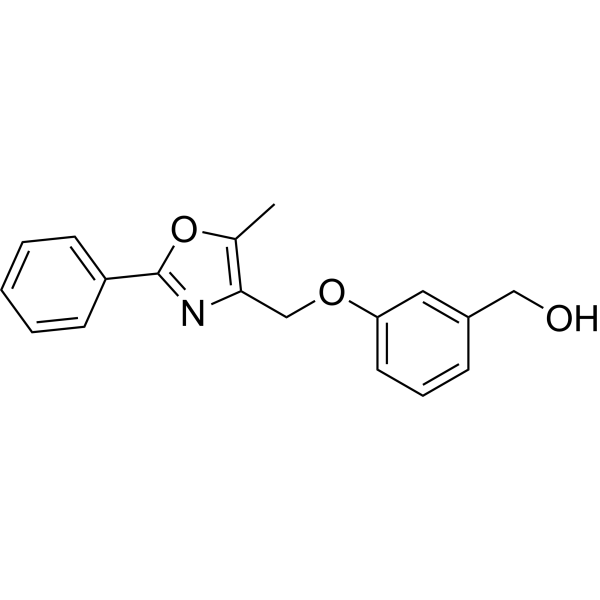
VEGFR2-IN-7是一种用于肿瘤研究的研究级小分子VEGFR2抑制剂。分子式:C18H17NO3,分子量:295.33。CAS:174258-31-2。别名:化合物E,{3-[(5-甲基-2-苯基-1,3-噁唑-4-基)甲氧基]苯基}甲醇。它用于血管生成和癌症治疗的研究。仅供研究使用,不用于人类治疗。
|
| CAS号 |
174258-31-2
|
|---|---|
| 外观&性状 |
White to off-white solid powder
|
| HS Tariff Code |
2934.99.9001
|
| 存储方式 |
Powder -20°C 3 years 4°C 2 years In solvent -80°C 6 months -20°C 1 month |
| 运输条件 |
Room temperature (This product is stable at ambient temperature for a few days during ordinary shipping and time spent in Customs)
|
| 溶解度 (体外实验) |
DMSO :~200 mg/mL (~677.21 mM; with sonication)
|
|---|---|
| 溶解度 (体内实验) |
配方 1 中的溶解度: 5 mg/mL (16.93 mM) in 10% DMSO + 40% PEG300 + 5% Tween-80 + 45% Saline (这些助溶剂从左到右依次添加,逐一添加),澄清溶液; 超声助溶。
例如,若需制备1 mL的工作液,您可以添加 100 μL 50.0 mg/mL 透明 DMSO 储备液,并将其添加到 400 μL PEG300 中并充分混合。 然后向上述体系中加入50 μL Tween-80,混匀。 然后继续加入450 μL生理盐水至1 mL。 *生理盐水的制备:将 0.9 g 氯化钠溶解在 100 mL ddH₂O中,得到澄清溶液。 配方 2 中的溶解度: 5 mg/mL (16.93 mM) in 10% DMSO + 90% Corn Oil (这些助溶剂从左到右依次添加,逐一添加),澄清溶液; 超声助溶。 例如,若需制备1 mL的工作液,您可以添加 100 μL 50.0 mg/mL 澄清 DMSO 储备液,并将其添加到 900 μL 玉米油中并充分混合。 请根据您的实验动物和给药方式选择适当的溶解配方/方案: 1、请先配制澄清的储备液(如:用DMSO配置50 或 100 mg/mL母液(储备液)); 2、取适量母液,按从左到右的顺序依次添加助溶剂,澄清后再加入下一助溶剂。以 下列配方为例说明 (注意此配方只用于说明,并不一定代表此产品 的实际溶解配方): 10% DMSO → 40% PEG300 → 5% Tween-80 → 45% ddH2O (或 saline); 假设最终工作液的体积为 1 mL, 浓度为5 mg/mL: 取 100 μL 50 mg/mL 的澄清 DMSO 储备液加到 400 μL PEG300 中,混合均匀/澄清;向上述体系中加入50 μL Tween-80,混合均匀/澄清;然后继续加入450 μL ddH2O (或 saline)定容至 1 mL; 3、溶剂前显示的百分比是指该溶剂在最终溶液/工作液中的体积所占比例; 4、 如产品在配制过程中出现沉淀/析出,可通过加热(≤50℃)或超声的方式助溶; 5、为保证最佳实验结果,工作液请现配现用! 6、如不确定怎么将母液配置成体内动物实验的工作液,请查看说明书或联系我们; 7、 以上所有助溶剂都可在 Invivochem.cn网站购买。 |
计算结果:
工作液浓度: mg/mL;
DMSO母液配制方法: mg 药物溶于 μL DMSO溶液(母液浓度 mg/mL)。如该浓度超过该批次药物DMSO溶解度,请首先与我们联系。
体内配方配制方法:取 μL DMSO母液,加入 μL PEG300,混匀澄清后加入μL Tween 80,混匀澄清后加入 μL ddH2O,混匀澄清。
(1) 请确保溶液澄清之后,再加入下一种溶剂 (助溶剂) 。可利用涡旋、超声或水浴加热等方法助溶;
(2) 一定要按顺序加入溶剂 (助溶剂) 。
 VX70
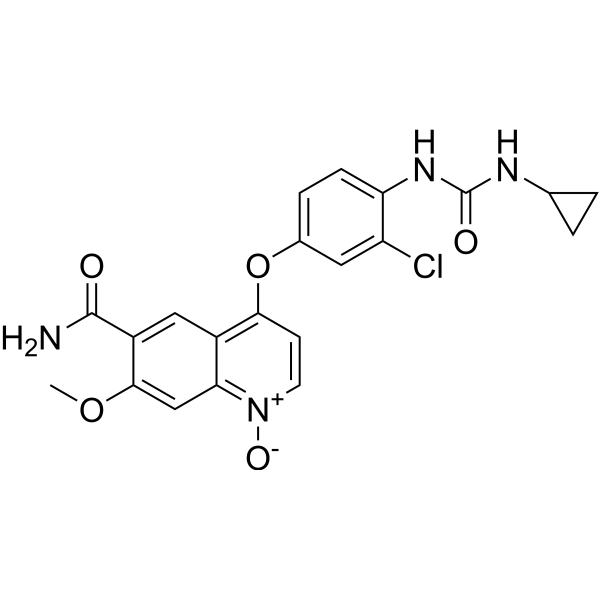 Lenvatinib N-oxide
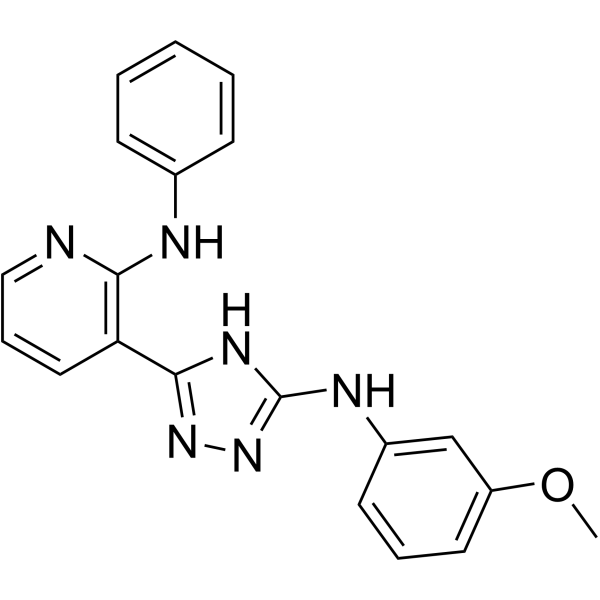 VEGFR-2-IN-87
 VEGFR-2 ligand-2
InvivoChem的所有产品仅用于作科学研究,不面向患者销售
Copyright 2020 InvivoChem LLC | All Rights Reserved 粤ICP备20063088号-1


 粤公网安备 44011102003439号
 463611831
