| 规格 | 价格 | 库存 | 数量 |
|---|---|---|---|
| 50mg |
|
||
| 100mg |
|
||
| 250mg |
|
||
| 500mg |
|
||
| Other Sizes |
|

| 靶点 |
Fenhexamid targets the 3-ketoreductase enzyme (Erg27) during the C-4 demethylation step of ergosterol biosynthesis. Ergosterol is a critical component of fungal cell membranes. By inhibiting Erg27, fenhexamid disrupts ergosterol synthesis, leading to impaired cell membrane integrity and function. This specific inhibition makes it effective against certain fungal pathogens while having a narrow spectrum of activity.
|
|---|---|
| 体外研究 (In Vitro) |
体外实验表明,苯酰菌胺对靶标病原菌,尤其是灰葡萄孢菌,具有强效的杀菌活性。其活性可通过标准的菌丝生长抑制试验或孢子萌发试验进行评估。化合物的效力通过测定抑制真菌生长50%所需的浓度(EC50)来衡量。其窄谱活性源于其对Erg27酶的特异性抑制,而Erg27酶并非所有真菌都含有。
|
| 体内研究 (In Vivo) |
在活体条件下,苯酰菌胺用作保护性杀菌剂,用于防治作物真菌病害。它被施用于植物,以预防灰霉病菌和链格孢菌等病原菌的感染。其局部内吸性使其能够保护处理过的植物组织。该化合物在田间试验中的有效性已得到充分证实,使其成为农业综合虫害管理的重要工具。
|
| 酶活实验 |
芬克酰胺的体外酶活性测定旨在评估其抑制3-酮还原酶(Erg27)活性的能力。这些无细胞测定采用纯化的Erg27或真菌微粒体制剂,并测量麦角甾醇生物合成途径中底物的转化情况。通过测定酶活性的降低程度来确定化合物的抑制效力。这些测定证实了其作为甾醇生物合成抑制剂的特异性作用机制。
|
| 细胞实验 |
芬克酰胺的体外细胞试验用于评估其对真菌病原体的抗真菌活性。这些试验通常包括在不同浓度的芬克酰胺存在下培养目标真菌(例如灰葡萄孢菌),并测量真菌生长抑制情况。终点指标包括菌丝生长直径或光密度。通过这些试验确定最小抑菌浓度 (MIC) 或半数有效浓度 (EC50) 值,以评估化合物的效力。
|
| 动物实验 |
由于苯酰菌胺是一种杀虫剂,因此其体内动物研究主要用于毒理学评估而非药理学功效研究。这些研究通常采用口服给药的方式,对啮齿动物进行给药,以确定其急性毒性和慢性毒性。大鼠口服LD50大于5000 mg/kg,经皮给药(24小时)也大于5000 mg/kg。大鼠吸入LC50(4小时)大于5057 mg/m³。这些研究证实了苯酰菌胺的低急性毒性。
|
| 药代性质 (ADME/PK) |
吸收、分布和排泄
在大鼠中,吸收迅速且完全(<48 小时),随后排泄;肠肝循环显著。胆汁代谢产物为葡萄糖醛酸苷;主要排泄途径为粪便(主要为原药);少量经尿液排泄(主要为葡萄糖醛酸苷)。10 小时后,大鼠皮肤平均吸收率为 20%(低剂量组)。(数据来自表格)本研究测定了 [Phenyl-UL-(14)C]KBR 2738(纯苯甲酰胺)在雄性和雌性 Wistar 大鼠中的吸收、分布、代谢和排泄情况。大鼠分别单次口服 1 mg/kg(低剂量组)、单次口服 100 mg/kg(高剂量组)以及 15 次重复口服 1 mg/kg/天(低剂量组)。 (14)C-KBR 2738 在所有剂量组中均能迅速被胃肠道吸收。单次和重复给药低剂量后,血浆峰浓度在 5 至 10 分钟内达到。高剂量给药后,血浆峰浓度在给药后 40 至 90 分钟内检测到。胆管插管实验表明,受试化合物几乎完全被吸收;十二指肠给药 48 小时后,超过 97% 的给药剂量被胃肠道吸收。这些结果表明存在显著的首过效应和肠肝循环。组织残留量迅速下降;48 小时后,除胃肠道外,所有剂量组的总残留放射性均低于给药剂量的 0.3%。肝脏和肾脏是所有剂量组中放射性浓度最高的器官。未发现生物蓄积的证据。放射性物质主要通过粪便迅速且几乎完全地排出体外。给药后48小时内,约62%~81%的放射性物质存在于粪便中,15%~36%存在于尿液中。胆管插管实验表明,超过90%的放射性物质经胆汁排出。仅有0.02%的放射性物质经呼出气体排出。单次高剂量给药后,雌性大鼠(不包括胃肠道)体内的放射性残留量显著低于雄性大鼠。15次重复低剂量给药后,雌性大鼠的肾脏排泄率显著高于雄性大鼠。单次低剂量给药后,雌雄大鼠的肾脏排泄率均显著高于单次高剂量给药后的排泄率。在一项为期 56 天的生物利用度研究中,将 KBR 2738(纯度 95.4%)添加到 10 只 SPF 级 Wistar 大鼠(每性别每剂量)的饲料(含 1% 花生油赋形剂)中,持续 56 天,剂量水平为 0、1000、5000、10000、15000 或 20000 ppm(雄性大鼠的剂量分别为 57.5、284.7、575.7、943.8 和 1217.1 mg/kg/天,雌性大鼠的剂量分别为 78.0、407.1、896.5、1492.5 和 1896.7 mg/kg)。本研究旨在确定在饲料中添加浓度为10,000至20,000 ppm的KBR 2738时,肠道吸收是否达到饱和。因此,在预期达到稳态的3周或4周治疗期后,测定了血浆和尿液样本中的KBR 2738水平。结果显示,20,000 ppm组大鼠血浆样本中的KBR 2738水平低于检测限。尿液样本显示可测量的结合态KBR 2738排泄,表明在研究剂量范围内存在肠道吸收。雄性大鼠在15,000 ppm浓度下排泄率最高,表明在15,000至20,000 ppm浓度范围内肠道吸收已达到饱和。在10,000 ppm及以上浓度下,雌性大鼠的尿液排泄量略低于雄性大鼠。最高值在 20,000 ppm 时测得,表明在此剂量水平下,雌性动物的肠道吸收尚未饱和。代谢物/代谢产物:在大鼠中,该药物被迅速吸收并完全排泄(<48 小时);观察到显著的肠肝循环。胆汁中的代谢物为葡萄糖醛酸苷;主要排泄途径是粪便(主要是母体化合物);尿液中含有少量(主要是葡萄糖醛酸苷)。大鼠代谢物表征研究表明,无论给药方案和性别如何,排泄物中检测到的主要成分是未代谢的母体化合物,占剂量的 62-75%。代谢物 1,即母体化合物的葡萄糖醛酸苷结合物,占剂量的 4% 至 23%。代谢物成分 2 和 3 分别占剂量的 3% 和 7%。推测的主要生物转化途径是通过芳香羟基与葡萄糖醛酸的结合。在粪便排泄前,肠道内的水解作用会将该结合物转化回母体化合物,从而进入肠肝循环。这表明,尽管粪便中的主要残留物是未改变的母体化合物,但其吸收率接近给药剂量的100%。此外,羟基化发生在环己基环的2、3和4位,随后形成这些羟基化代谢物的葡萄糖醛酸和硫酸盐结合物。放射性残留物的检出率在88%至99%之间,且与剂量和性别无关。 苯酰菌胺是一种局部内吸性杀菌剂,用于植物。由于它是一种杀虫剂,因此其在哺乳动物体内的药代动力学特性尚未得到充分研究。它能在动物体内被吸收和代谢,但搜索结果中未提供半衰期等具体参数。该物质在大鼠体内急性毒性较低,表明其全身吸收有限且清除迅速。 |
| 毒性/毒理 (Toxicokinetics/TK) |
毒性概述
鉴别与用途:苯酰菌胺为固体。苯酰菌胺是一种特异性杀菌剂,用于防治灰霉病菌、果生链格孢菌、疏松链格孢菌和核盘菌。人体暴露与毒性:在基因工程改造的人乳腺癌细胞中,苯酰菌胺在雄激素受体报告基因检测中表现出内分泌干扰活性,表明其具有抗雄激素作用。苯酰菌胺可增加MCF-7、T47D和MDA-MB-231人乳腺癌细胞中miR-21的表达,并表现出下游抗雌激素活性。动物研究:苯酰菌胺涂抹于兔皮肤时有轻微刺激性,但滴入兔眼后刺激性极小。采用布氏法对豚鼠进行皮肤致敏试验,结果为阴性。一项为期一年的犬慢性口服毒性研究表明,在雄性/雌性犬中,最低观察到不良反应剂量(LOAEL)为124/133 mg/kg/天时,红细胞计数、血红蛋白和血细胞比容均降低,红细胞内海因茨小体增多;此外,在雌性犬中,肾上腺绝对重量和相对重量的增加与肾上腺皮质胞浆内空泡的发生率和严重程度的组织病理学改变相关。在一项发育毒性研究中,16只雌兔在妊娠第6天至第18天期间,通过灌胃法分别给予0、100、300或1000 mg/kg/天的苄酰胺胺。未观察到与治疗相关的死亡、一般外观或行为影响。在本研究条件下,所有测试剂量的受试化合物均未诱发任何与治疗相关的胎儿畸形或异常。所有对宫内发育的影响均与母体毒性相关;因此,未观察到原发性发育影响。苯并卡巴嗪在最高剂量(高达 1000 mg/kg/天)下未显示致畸性。苯并卡巴嗪在以下试验中进行了测试:反向基因突变试验(沙门氏菌),无论代谢活化与否,均未显示致突变性;正向基因突变试验(HGPRT 基因座),无论代谢活化与否,均未显示致突变性;微核试验(小鼠),未显示致突变性;非计划 DNA 合成试验(大鼠肝细胞),未显示致突变性;染色体畸变试验(CHO 细胞),无论代谢活化与否,均未显示致突变性。生态毒性研究:苯并卡巴嗪对虹鳟和蓝鳃太阳鱼显示中等毒性,对鳞背伯劳显示轻微毒性。本研究使用配制的苄基卡巴肼(50%有效成分)对有益昆虫进行了毒性研究。根据捕食性螨虫和隐翅虫的死亡率,无效应浓度(NOEC)为2 kg/ha的配制苄基卡巴肼。寄生蜂的NOEC为4 kg/ha的配制苄基卡巴肼。 毒性数据 LC50(大鼠)> 5,057 mg/m3/4h 相互作用 …本研究探讨了两种杀菌剂——苄酰胺磷和环丙唑醇——单独及联合使用对两种人类细胞系(SH-SY5Y神经元和U-251 MG胶质细胞)的影响。在用浓度递增(1 至 1000 μM)的农药处理 48 小时后,除了检测毒性终点(包括细胞活力、线粒体去极化和细胞内谷胱甘肽水平)外,还检测了基因表达谱。当农药单独使用或联合使用时,两种细胞系在细胞活力评估或线粒体膜电位方面均未发现显著差异。相反,在杀菌剂存在的情况下,SH-SY5Y 细胞的总硫醇消耗量显著高于星形胶质细胞,表明其对氧化应激更为敏感。两种农药处理均导致细胞系中调控细胞周期控制和生长(RB1、TIMP1)、DNA 丢失反应(ATM 和 CDA25A)以及凋亡控制(FAS)的基因表达发生显著变化。本研究并未发现苄基腺苷醇和戊唑醇联合用药的毒性显著高于单一用药,但基因表达的变化提示两种细胞系对单一用药和联合用药的亚致死反应可能存在差异。 非人类毒性值 大鼠口服LD50 >5000 mg/kg 大鼠皮肤LD50 >2000 mg/kg 大鼠吸入LC50 >5057 mg/m³/4 hr 大鼠口服LD50 >2000 mg/kg /WDG增加50%/ /取自表格/ 大鼠皮肤LD50 >2000 mg/kg /WDG增加50%/ /取自表格/ 苯酰菌胺对哺乳动物的急性毒性较低。大鼠口服LD50 > 5000 mg/kg,经皮LD50 > 5000 mg/kg(24小时)。大鼠吸入LC50(4小时) > 5057 mg/m³。这些数据表明,该物质在农业环境中使用相对安全。然而,与所有农药一样,应采取适当的安全预防措施以避免接触。 |
| 其他信息 |
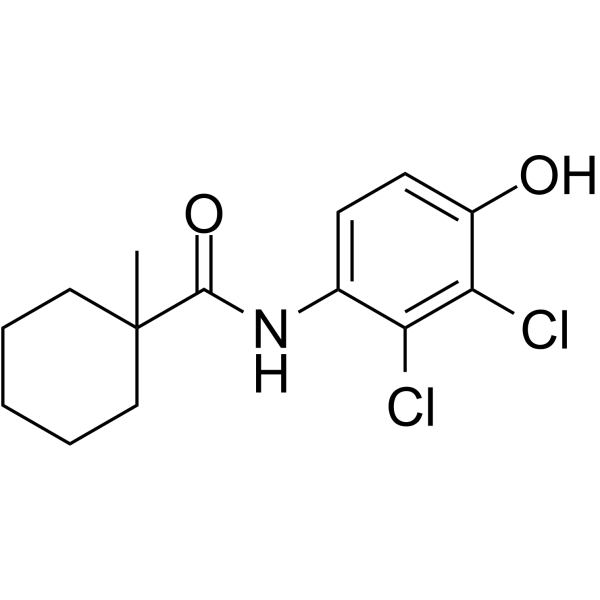
苯酰菌胺是一种芳香酰胺,由1-甲基环己烷羧酸的羧基与4-氨基-2,3-二氯苯酚的氨基缩合而成。它是一种EC 1.14.13.72(甲基甾醇单加氧酶)抑制剂、甾醇生物合成抑制剂和抗真菌杀虫剂。它是一种单羧酸酰胺,属于酚类、芳香酰胺类、二氯苯类和苯胺类杀菌剂。苯酰菌胺是一种局部吸收的内吸性保护性杀菌剂。它通过抑制孢子萌发和菌丝生长来防止植物真菌感染。这种杀菌剂被植物表面的蜡质层吸收,因此不会被雨水或灌溉水冲走。它用于防治葡萄、温室番茄、观赏植物和浆果类作物(包括黑莓、蓝莓、醋栗、洛根莓、覆盆子和草莓)上的灰霉病。以及樱桃、桃子和油桃上的褐腐病。
作用机制 苯酰菌胺是一种新开发的灰霉病杀虫剂,本文证明了其抑制甾醇生物合成的能力。当真菌灰霉病菌(Botryotinia fuckeliana)在苄孢菌素存在下生长时,麦角甾醇水平降低,三种3-酮化合物(4α-甲基二十烷甾酮、二十烷甾酮和表甾酮)积累,表明苄孢菌素抑制了参与C-4脱甲基的3-酮还原酶。因此,苄孢菌素属于一类新型且有前景的甾醇生物合成抑制剂,此前未在农业或医药领域应用。 苯酰菌胺是一种窄谱羟基苯胺类杀菌剂,通过靶向3-酮还原酶(Erg27)发挥甾醇生物合成抑制剂的作用。它对灰霉病菌和链格孢菌等病原体有效,在农业中用于保护果蔬作物。它对哺乳动物的急性毒性较低。它并非药品,也未获准用于人体。 |
| 分子式 |
C14H17CL2NO2
|
|---|---|
| 分子量 |
302.1963
|
| 精确质量 |
301.063
|
| CAS号 |
126833-17-8
|
| PubChem CID |
213031
|
| 外观&性状 |
White powder
Solid |
| 密度 |
1.3±0.1 g/cm3
|
| 沸点 |
457.9±45.0 °C at 760 mmHg
|
| 熔点 |
153ºC
|
| 闪点 |
230.7±28.7 °C
|
| 蒸汽压 |
0.0±1.2 mmHg at 25°C
|
| 折射率 |
1.604
|
| LogP |
4.02
|
| tPSA |
49.33
|
| 氢键供体(HBD)数目 |
2
|
| 氢键受体(HBA)数目 |
2
|
| 可旋转键数目(RBC) |
2
|
| 重原子数目 |
19
|
| 分子复杂度/Complexity |
331
|
| 定义原子立体中心数目 |
0
|
| SMILES |
ClC1C(=C(C([H])=C([H])C=1N([H])C(C1(C([H])([H])[H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C1([H])[H])=O)O[H])Cl
|
| InChi Key |
VDLGAVXLJYLFDH-UHFFFAOYSA-N
|
| InChi Code |
InChI=1S/C14H17Cl2NO2/c1-14(7-3-2-4-8-14)13(19)17-9-5-6-10(18)12(16)11(9)15/h5-6,18H,2-4,7-8H2,1H3,(H,17,19)
|
| 化学名 |
N-(2,3-dichloro-4-hydroxyphenyl)-1-methylcyclohexane-1-carboxamide
|
| HS Tariff Code |
2934.99.9001
|
| 存储方式 |
Powder -20°C 3 years 4°C 2 years In solvent -80°C 6 months -20°C 1 month 注意: 本产品在运输和储存过程中需避光。 |
| 运输条件 |
Room temperature (This product is stable at ambient temperature for a few days during ordinary shipping and time spent in Customs)
|
| 溶解度 (体外实验) |
DMSO : ~100 mg/mL (~330.91 mM)
|
|---|---|
| 溶解度 (体内实验) |
配方 1 中的溶解度: ≥ 2.5 mg/mL (8.27 mM) (饱和度未知) in 10% DMSO + 40% PEG300 + 5% Tween80 + 45% Saline (这些助溶剂从左到右依次添加,逐一添加), 澄清溶液。
例如,若需制备1 mL的工作液,可将100 μL 25.0 mg/mL澄清DMSO储备液加入到400 μL PEG300中,混匀;然后向上述溶液中加入50 μL Tween-80,混匀;加入450 μL生理盐水定容至1 mL。 *生理盐水的制备:将 0.9 g 氯化钠溶解在 100 mL ddH₂O中,得到澄清溶液。 配方 2 中的溶解度: ≥ 2.5 mg/mL (8.27 mM) (饱和度未知) in 10% DMSO + 90% (20% SBE-β-CD in Saline) (这些助溶剂从左到右依次添加,逐一添加), 澄清溶液。 例如,若需制备1 mL的工作液,可将 100 μL 25.0 mg/mL澄清DMSO储备液加入900 μL 20% SBE-β-CD生理盐水溶液中,混匀。 *20% SBE-β-CD 生理盐水溶液的制备(4°C,1 周):将 2 g SBE-β-CD 溶解于 10 mL 生理盐水中,得到澄清溶液。 View More
配方 3 中的溶解度: ≥ 2.5 mg/mL (8.27 mM) (饱和度未知) in 10% DMSO + 90% Corn Oil (这些助溶剂从左到右依次添加,逐一添加), 澄清溶液。 1、请先配制澄清的储备液(如:用DMSO配置50 或 100 mg/mL母液(储备液)); 2、取适量母液,按从左到右的顺序依次添加助溶剂,澄清后再加入下一助溶剂。以 下列配方为例说明 (注意此配方只用于说明,并不一定代表此产品 的实际溶解配方): 10% DMSO → 40% PEG300 → 5% Tween-80 → 45% ddH2O (或 saline); 假设最终工作液的体积为 1 mL, 浓度为5 mg/mL: 取 100 μL 50 mg/mL 的澄清 DMSO 储备液加到 400 μL PEG300 中,混合均匀/澄清;向上述体系中加入50 μL Tween-80,混合均匀/澄清;然后继续加入450 μL ddH2O (或 saline)定容至 1 mL; 3、溶剂前显示的百分比是指该溶剂在最终溶液/工作液中的体积所占比例; 4、 如产品在配制过程中出现沉淀/析出,可通过加热(≤50℃)或超声的方式助溶; 5、为保证最佳实验结果,工作液请现配现用! 6、如不确定怎么将母液配置成体内动物实验的工作液,请查看说明书或联系我们; 7、 以上所有助溶剂都可在 Invivochem.cn网站购买。 |
| 制备储备液 | 1 mg | 5 mg | 10 mg | |
| 1 mM | 3.3091 mL | 16.5453 mL | 33.0907 mL | |
| 5 mM | 0.6618 mL | 3.3091 mL | 6.6181 mL | |
| 10 mM | 0.3309 mL | 1.6545 mL | 3.3091 mL |
1、根据实验需要选择合适的溶剂配制储备液 (母液):对于大多数产品,InvivoChem推荐用DMSO配置母液 (比如:5、10、20mM或者10、20、50 mg/mL浓度),个别水溶性高的产品可直接溶于水。产品在DMSO 、水或其他溶剂中的具体溶解度详见上”溶解度 (体外)”部分;
2、如果您找不到您想要的溶解度信息,或者很难将产品溶解在溶液中,请联系我们;
3、建议使用下列计算器进行相关计算(摩尔浓度计算器、稀释计算器、分子量计算器、重组计算器等);
4、母液配好之后,将其分装到常规用量,并储存在-20°C或-80°C,尽量减少反复冻融循环。
计算结果:
工作液浓度: mg/mL;
DMSO母液配制方法: mg 药物溶于 μL DMSO溶液(母液浓度 mg/mL)。如该浓度超过该批次药物DMSO溶解度,请首先与我们联系。
体内配方配制方法:取 μL DMSO母液,加入 μL PEG300,混匀澄清后加入μL Tween 80,混匀澄清后加入 μL ddH2O,混匀澄清。
(1) 请确保溶液澄清之后,再加入下一种溶剂 (助溶剂) 。可利用涡旋、超声或水浴加热等方法助溶;
(2) 一定要按顺序加入溶剂 (助溶剂) 。
InvivoChem的所有产品仅用于作科学研究,不面向患者销售
Copyright 2020 InvivoChem LLC | All Rights Reserved 粤ICP备20063088号-1


 粤公网安备 44011102003439号
 463611831
