| 规格 | 价格 | 库存 | 数量 |
|---|---|---|---|
| 100mg |
|
||
| 250mg |
|
||
| 500mg |
|
||
| Other Sizes |
|

| 靶点 |
Hydralazine targets vascular smooth muscle cells, where it causes vasodilation by relaxing the arterial smooth muscle. The exact mechanism of action is not fully understood, but it is believed to involve the inhibition of inositol trisphosphate (IP3)-mediated calcium release from the sarcoplasmic reticulum in smooth muscle cells, leading to reduced intracellular calcium and muscle relaxation. It may also activate guanylate cyclase, increasing cGMP levels, which contributes to vasodilation. The compound primarily affects arterioles rather than veins, reducing afterload and lowering blood pressure. It may also have antioxidant and anti-inflammatory effects.
|
|---|---|
| 体外研究 (In Vitro) |
体外实验表明,肼屈嗪可使离体动脉平滑肌舒张。在血管平滑肌细胞中,它能抑制细胞内钙库释放钙离子,并降低血管收缩剂(如血管紧张素II和去甲肾上腺素)引起的收缩反应。它还能激活某些细胞类型的鸟苷酸环化酶,从而提高cGMP水平。肼屈嗪具有抗氧化活性,可通过清除活性氧发挥作用,并可能抑制晚期糖基化终产物(AGEs)的形成。研究表明,肼屈嗪还能抑制血管平滑肌细胞增殖,这可能有助于其在预防血管重塑方面的有益作用。
|
| 体内研究 (In Vivo) |
体内,肼屈嗪是一种有效的降压药,它通过降低外周血管阻力来降低血压。口服或静脉注射后,它能迅速且持续地扩张血管,从而降低收缩压和舒张压。此外,它还能通过反射性交感神经激活增加心输出量和心率。肼屈嗪用于治疗原发性高血压、高血压急症,并可作为心力衰竭的辅助治疗药物。在心力衰竭患者中,肼屈嗪常与硝酸异山梨酯联合使用以降低死亡率。其作用呈剂量依赖性,停药后可逆。
|
| 酶活实验 |
体外酶活性测定主要关注肼屈嗪的抗氧化特性及其对血管酶的影响。抗氧化活性测定采用DPPH自由基清除法、ABTS法或FRAP法。对鸟苷酸环化酶的影响测定方法为:将肼屈嗪与酶在测定缓冲液(50 mM Tris-HCl,pH 7.4,1 mM DTT,1 mM MgCl₂)中孵育,以GTP为底物,并通过ELISA法测定cGMP的生成量。对钙信号通路的影响测定方法为:在血管平滑肌细胞中,使用荧光指示剂(Fura-2)进行钙动员测定。对AGEs生成抑制作用的测定方法为:将肼屈嗪与葡萄糖和蛋白质孵育,并通过荧光法测定AGEs的生成量。
|
| 细胞实验 |
体外细胞实验中,肼屈嗪的活性检测采用血管平滑肌细胞(例如,A7r5大鼠主动脉平滑肌细胞或人冠状动脉平滑肌细胞)。细胞在适宜的培养基(含10%胎牛血清的DMEM培养基,37℃,5% CO₂)中培养,并用不同浓度(0.1-1000 μM)的肼屈嗪处理1-48小时。细胞增殖通过MTT或[³H]-胸苷掺入法测定。钙动员通过血管收缩剂刺激后使用Fluo-4或Fura-2进行评估。cGMP水平通过ELISA测定。活性氧(ROS)生成通过DCFH-DA进行评估。细胞凋亡通过caspase-3/7激活进行评估。细胞毒性通过LDH释放实验测定。抗炎作用通过测定细胞因子生成进行评估。
|
| 动物实验 |
肼屈嗪的体内动物研究是在高血压动物模型中进行的。自发性高血压大鼠 (SHR) 经口服或腹腔注射给予肼屈嗪,剂量为 5-50 mg/kg。给药前后,采用尾套式血压计或遥测法监测血压。同时测量心率以评估反射性心动过速。在药代动力学研究中,于多个时间点采集血样进行药物浓度分析。在心力衰竭模型(例如,心肌梗死后)中,单独给予肼屈嗪或与硝酸异山梨酯联合给药,并评估生存率、心脏功能和血流动力学参数。血管反应性研究则使用离体主动脉环进行。
|
| 药代性质 (ADME/PK) |
吸收、分布和排泄
与食物同服可提高肼屈嗪的生物利用度。静脉注射0.3 mg/kg后,AUC为17.5-29.4 µM·min;口服1 mg/kg后,AUC为4.0-30.4 µM·min。口服肼屈嗪的Cmax为0.12-1.31 µM,具体数值取决于患者的乙酰化状态。10%的肼屈嗪经粪便排泄;65-90%经尿液排泄。充血性心力衰竭患者的分布容积为1.34 ± 0.79 L/kg,高血压患者的分布容积为1.98 ± 0.22 L/kg。肼屈嗪的清除主要发生在肝外——快速乙酰化患者的清除率为55%,慢速乙酰化患者的清除率为70%。充血性心力衰竭患者的平均清除率为1.77 ± 0.48 L/kg/h,而高血压患者的平均清除率为42.7 ± 8.9 mL/min/kg。代谢/代谢物:乙酰化是肼屈嗪的次要代谢途径;主要代谢途径是羟基化,随后是葡萄糖醛酸化。目前已鉴定出肼屈嗪的五种代谢途径。肼屈嗪可代谢为酞嗪或α-酮戊二酸腙。这些代谢物可进一步转化为酞嗪酮,或者肼屈嗪可直接代谢为酞嗪酮。肼屈嗪可逆地转化为活性产物肼屈嗪-乙酰肼屈酮。肼屈嗪可自发转化为活性产物丙酮酸腙或其三环脱水产物;这两种代谢物之间可相互转化。肼屈嗪可转化为肼基酞嗪酮,后者可进一步转化为活性产物乙酰肼基酞嗪酮。肼屈嗪的最终代谢途径涉及转化为一种未命名的肼屈嗪代谢物,该代谢物可进一步代谢为3-甲基三唑胺(MTP)。MTP可代谢为9-羟甲基三唑胺或3-羟甲基三唑胺;后者可转化为三唑胺。肼屈嗪的已知代谢物包括N-乙酰基。快速乙酰化个体的肼屈嗪半衰期为2.2~7.8小时,慢速乙酰化个体的肼屈嗪半衰期为2.0~5.8小时。在心力衰竭患者中,肼屈嗪的半衰期为 57~241 分钟,平均为 105 分钟;在高血压患者中,快速乙酰化个体的半衰期为 200 分钟,慢速乙酰化个体的半衰期为 297 分钟。肼屈嗪存在多态性乙酰化;慢速乙酰化个体通常血浆中肼屈嗪浓度较高,因此控制血压所需的剂量较低。然而,其他因素,例如乙酰化(肼屈嗪的次级代谢途径),也会导致清除率的差异。口服肼屈嗪后吸收迅速,1~2 小时内即可达到血浆峰浓度。它在肝脏中经历广泛的首过代谢,主要通过乙酰化(N-乙酰化)和羟基化进行代谢。该化合物的血浆半衰期约为 2~4 小时,但由于组织结合,其降压作用持续时间更长。它经N-乙酰转移酶代谢,乙酰化速率由基因决定(慢乙酰化者与快乙酰化者),这会影响其药代动力学和临床疗效。它主要以代谢物的形式经尿液排泄。它能透过胎盘并分泌到乳汁中。肾功能不全患者可能需要调整剂量。 |
| 毒性/毒理 (Toxicokinetics/TK) |
肝毒性
肼屈嗪治疗期间血清转氨酶升高并不常见。然而,肼屈嗪已被明确证实与急性肝损伤伴黄疸和迟发性狼疮样综合征相关。目前已描述了两种肝损伤的临床模式,分别与短潜伏期(2至6周)或长潜伏期(2个月至一年以上)相关。临床上明显的肝损伤通常为肝细胞性,但也曾报道过胆汁淤积型(病例1)。在短潜伏期病例中,皮疹、发热和嗜酸性粒细胞增多较为常见;起病通常急骤且病情严重,但恢复迅速。在长潜伏期病例中(病例2),起病通常更为隐匿;肝活检可能类似于慢性肝炎,并显示纤维化,且常存在自身抗体。晚期肝炎也可能伴有肼屈嗪诱发的狼疮样综合征,尤其是在高剂量使用6个月或更长时间的情况下。恢复期可能延长。在由结构相关的抗高血压药物二氢锆(欧洲有售,但美国没有)引起的肝毒性患者中,已检测到针对P450系统(CYP 1A2)同工酶的自身抗体,且二氢锆的肝毒性发生率高于肼屈嗪。 概率评分:A(临床确诊的肝损伤病因)。 妊娠和哺乳期影响 ◉ 哺乳期用药概述 关于乳汁和婴儿血清浓度的数据有限,但考虑到肼屈嗪在产后母亲中的长期使用历史,表明肼屈嗪对于哺乳期母亲(包括新生儿母亲)来说是一种可接受的抗高血压药物。 ◉ 对母乳喂养婴儿的影响 一名 8 周大的母乳喂养婴儿未报告不良反应。 ◉ 对泌乳和母乳的影响 截至修订日期,未找到相关的已发表信息。 蛋白结合肼屈嗪在血清中的蛋白结合率为 87%,可与人血清白蛋白结合。 肼屈嗪通常耐受性良好,但可能存在副作用。常见不良反应包括头痛、潮红、心悸、心动过速、头晕和胃肠道不适(恶心、呕吐、腹泻)。这些不良反应通常与剂量相关,可通过剂量调整和与其他药物(例如β受体阻滞剂)联合使用来控制。更严重但较少见的副作用包括药物诱发的红斑狼疮(尤其是在慢乙酰化者中),通常在停药后可逆转。其他罕见副作用包括周围神经病变、肝炎和血液疾病。肼屈嗪禁用于冠状动脉疾病、风湿性心脏病及其他某些疾病患者。建议在治疗期间定期监测。 |
| 参考文献 |
|
| 其他信息 |
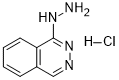
肼屈嗪是酞嗪的1-肼衍生物,酞嗪是一种直接作用的血管扩张剂,用作降压药。它既是降压药又是血管扩张剂。肼屈嗪属于酞嗪类、氮杂芳香类、邻位稠合氮杂芳香类和肼类化合物。肼屈嗪最初于20世纪50年代开发用于治疗疟疾,但很快便展现出降压作用,并被用于治疗其他疾病。肼屈嗪是一种肼类衍生物血管扩张剂,可单独使用或作为高血压的辅助治疗药物,但仅可作为心力衰竭的辅助治疗药物。随着新型降压药的出现,肼屈嗪已不再是治疗这些疾病的一线药物。盐酸肼屈嗪于1953年1月15日获得美国食品药品监督管理局(FDA)批准。肼屈嗪是一种小动脉血管扩张剂,其生理作用是通过扩张小动脉实现的。肼屈嗪是一种常用的口服降压药,其作用机制是通过诱导外周血管扩张。肼屈嗪与多种急性肝损伤和狼疮样综合征相关。据报道,在蓍草(Achillea pseudopectinata)中发现了肼屈嗪,并且已有相关数据。肼屈嗪是一种具有降压作用的酞嗪衍生物。它通过改变动脉平滑肌的收缩状态发挥血管扩张作用,从而改变细胞内钙释放并干扰钙离子流入平滑肌细胞。该药还可以抑制肌球蛋白磷酸化或螯合平滑肌收缩所需的微量金属,从而增加心率、每搏输出量和心输出量。它是一种直接作用的血管扩张剂,用作抗高血压药物。另见:盐酸肼屈嗪(盐形式)。药物适应症:肼屈嗪可单独使用,也可作为辅助治疗药物用于治疗原发性高血压。与硝酸异山梨酯的复方制剂可作为辅助治疗药物用于治疗心力衰竭。作用机制:肼屈嗪可能通过一种未知的机制干扰血管平滑肌中的钙转运,从而舒张小动脉平滑肌并降低血压。干扰钙转运可能是通过阻止钙流入细胞、阻止钙从细胞释放、直接作用于肌动蛋白和肌球蛋白或这些作用的组合来实现的。血管阻力的降低导致心率、每搏输出量和心输出量的增加。肼屈嗪还与前胶原脯氨酰羟化酶 (CPH) 竞争游离铁。这种竞争抑制 CPH 介导的 HIF-1α 羟基化,从而阻止 HIF-1α 的降解。 HIF-1α 和 VEGF 的诱导促进内皮细胞增殖和血管生成。药效学:肼屈嗪通过干扰钙离子转运来松弛小动脉平滑肌并降低血压。肼屈嗪的作用持续时间较短,为 2 至 6 小时。其治疗窗较宽,患者可耐受高达 300 mg 的剂量。应告知患者发生系统性红斑狼疮综合征的风险。
盐酸肼屈嗪(CAS# 304-20-1)是一种用于治疗高血压的药物。它是一种血管扩张剂,直接作用于动脉平滑肌,引起血管松弛和扩张。它有口服片剂和静脉注射剂两种剂型。该药已获准用于临床,需凭处方购买。它用于治疗原发性高血压、高血压急症以及作为心力衰竭治疗的辅助药物。在心力衰竭治疗中,本品常与硝酸异山梨酯联合使用。治疗期间建议定期监测血压和心率。本品仅供人类在医生指导下用于治疗。 |
| 分子式 |
C8H8N4.HCL
|
|---|---|
| 分子量 |
196.63686
|
| 精确质量 |
196.051
|
| CAS号 |
304-20-1
|
| 相关CAS号 |
Hydralazine;86-54-4
|
| PubChem CID |
3637
|
| 外观&性状 |
White to off-white solid powder
|
| 沸点 |
491.9ºC at 760 mmHg
|
| 熔点 |
273°C
|
| 闪点 |
251.3ºC
|
| LogP |
1.724
|
| tPSA |
63.1
|
| 氢键供体(HBD)数目 |
2
|
| 氢键受体(HBA)数目 |
4
|
| 可旋转键数目(RBC) |
1
|
| 重原子数目 |
12
|
| 分子复杂度/Complexity |
150
|
| 定义原子立体中心数目 |
0
|
| SMILES |
C1=CC=C2C(=C1)C=NN=C2NN.Cl
|
| 别名 |
Hydralazine Hydrochloride; Aiselazine; 1-Hydrazinophthalazine hydrochloride
|
| HS Tariff Code |
2934.99.9001
|
| 存储方式 |
Powder -20°C 3 years 4°C 2 years In solvent -80°C 6 months -20°C 1 month 注意: 请将本产品存放在密封且受保护的环境中,避免吸湿/受潮。 |
| 运输条件 |
Room temperature (This product is stable at ambient temperature for a few days during ordinary shipping and time spent in Customs)
|
| 溶解度 (体外实验) |
H2O : ~25 mg/mL (~127.14 mM)
DMSO : ~25 mg/mL (~127.14 mM) |
|---|---|
| 溶解度 (体内实验) |
配方 1 中的溶解度: ≥ 2.08 mg/mL (10.58 mM) (饱和度未知) in 10% DMSO + 40% PEG300 + 5% Tween80 + 45% Saline (这些助溶剂从左到右依次添加,逐一添加), 澄清溶液。
例如,若需制备1 mL的工作液,可将100 μL 20.8 mg/mL澄清DMSO储备液加入400 μL PEG300中,混匀;然后向上述溶液中加入50 μL Tween-80,混匀;加入450 μL生理盐水定容至1 mL。 *生理盐水的制备:将 0.9 g 氯化钠溶解在 100 mL ddH₂O中,得到澄清溶液。 配方 2 中的溶解度: ≥ 2.08 mg/mL (10.58 mM) (饱和度未知) in 10% DMSO + 90% (20% SBE-β-CD in Saline) (这些助溶剂从左到右依次添加,逐一添加), 澄清溶液。 例如,若需制备1 mL的工作液,可将 100 μL 20.8 mg/mL澄清DMSO储备液加入900 μL 20% SBE-β-CD生理盐水溶液中,混匀。 *20% SBE-β-CD 生理盐水溶液的制备(4°C,1 周):将 2 g SBE-β-CD 溶解于 10 mL 生理盐水中,得到澄清溶液。 View More
配方 3 中的溶解度: 8.33 mg/mL (42.36 mM) in PBS (这些助溶剂从左到右依次添加,逐一添加), 澄清溶液; 超声助溶 (<60°C). 1、请先配制澄清的储备液(如:用DMSO配置50 或 100 mg/mL母液(储备液)); 2、取适量母液,按从左到右的顺序依次添加助溶剂,澄清后再加入下一助溶剂。以 下列配方为例说明 (注意此配方只用于说明,并不一定代表此产品 的实际溶解配方): 10% DMSO → 40% PEG300 → 5% Tween-80 → 45% ddH2O (或 saline); 假设最终工作液的体积为 1 mL, 浓度为5 mg/mL: 取 100 μL 50 mg/mL 的澄清 DMSO 储备液加到 400 μL PEG300 中,混合均匀/澄清;向上述体系中加入50 μL Tween-80,混合均匀/澄清;然后继续加入450 μL ddH2O (或 saline)定容至 1 mL; 3、溶剂前显示的百分比是指该溶剂在最终溶液/工作液中的体积所占比例; 4、 如产品在配制过程中出现沉淀/析出,可通过加热(≤50℃)或超声的方式助溶; 5、为保证最佳实验结果,工作液请现配现用! 6、如不确定怎么将母液配置成体内动物实验的工作液,请查看说明书或联系我们; 7、 以上所有助溶剂都可在 Invivochem.cn网站购买。 |
| 制备储备液 | 1 mg | 5 mg | 10 mg | |
| 1 mM | 5.0854 mL | 25.4272 mL | 50.8544 mL | |
| 5 mM | 1.0171 mL | 5.0854 mL | 10.1709 mL | |
| 10 mM | 0.5085 mL | 2.5427 mL | 5.0854 mL |
1、根据实验需要选择合适的溶剂配制储备液 (母液):对于大多数产品,InvivoChem推荐用DMSO配置母液 (比如:5、10、20mM或者10、20、50 mg/mL浓度),个别水溶性高的产品可直接溶于水。产品在DMSO 、水或其他溶剂中的具体溶解度详见上”溶解度 (体外)”部分;
2、如果您找不到您想要的溶解度信息,或者很难将产品溶解在溶液中,请联系我们;
3、建议使用下列计算器进行相关计算(摩尔浓度计算器、稀释计算器、分子量计算器、重组计算器等);
4、母液配好之后,将其分装到常规用量,并储存在-20°C或-80°C,尽量减少反复冻融循环。
计算结果:
工作液浓度: mg/mL;
DMSO母液配制方法: mg 药物溶于 μL DMSO溶液(母液浓度 mg/mL)。如该浓度超过该批次药物DMSO溶解度,请首先与我们联系。
体内配方配制方法:取 μL DMSO母液,加入 μL PEG300,混匀澄清后加入μL Tween 80,混匀澄清后加入 μL ddH2O,混匀澄清。
(1) 请确保溶液澄清之后,再加入下一种溶剂 (助溶剂) 。可利用涡旋、超声或水浴加热等方法助溶;
(2) 一定要按顺序加入溶剂 (助溶剂) 。
| NCT Number | Recruitment | interventions | Conditions | Sponsor/Collaborators | Start Date | Phases |
| NCT04842552 | UNKNOWN STATUS | Drug: Hydralazine hydrochloride 25mg tablets Drug: Placebo |
Alzheimer Disease | Shahid Sadoughi University of Medical Sciences and Health Services |
2021-08-02 | Phase 3 |
| NCT06360601 | ACTIVE, NOT RECRUITING | Drug: Labetalol Injection Drug: HydrALAZINE Injection |
Preeclampsia Severe | Tanta University | 2024-04-01 | Phase 1 Phase 2 |
| NCT00575978 | WITHDRAWN | Drug: Hydralazine | Breast Cancer | University of Arkansas | 2004-06 | Phase 1 Phase 2 |
| NCT02050529 | COMPLETED | Drug: Labetalol Drug: Hydralazine |
Hydralazine Adverse Reaction Hypertension, Pregnancy Induced Pre-eclampsia Pre-eclampsia Superimposed Pre-existing Hypertension |
Dow University of Health Sciences | 2012-10 | Phase 2 |
| NCT00575640 | WITHDRAWN | Drug: Hydralazine | Rectal Cancer | University of Arkansas | 2004-11 | Phase 1 Phase 2 |
|
|
|
InvivoChem的所有产品仅用于作科学研究,不面向患者销售
Copyright 2020 InvivoChem LLC | All Rights Reserved 粤ICP备20063088号-1


 粤公网安备 44011102003439号
 463611831
