| 规格 | 价格 | 库存 | 数量 |
|---|---|---|---|
| 1mg |
|
||
| 5mg |
|
||
| 10mg |
|
||
| 50mg |
|
||
| 100mg |
|
||
| 250mg |
|
||
| Other Sizes |
|

| 靶点 |
FGFR1 (fibroblast growth factor receptor 1) – IC50 = 10-20 μM (in vitro autophosphorylation assay in the presence of 1 mM ATP); IC50 = 20-40 μM (in vivo autophosphorylation in NIH 3T3 cells) [1]
KIT (wild-type and juxtamembrane mutants) – inhibits wild-type KIT and KIT with juxtamembrane activating mutations [2] PDGFR – inhibits platelet-derived growth factor receptor [2] Insulin receptor – inhibits insulin receptor [2] EGFR (epidermal growth factor receptor) – no inhibition up to 200 μM [1] SU4984 targets FGFR1, PDGFR, and insulin receptor (IR) tyrosine kinases. It acts as an ATP-competitive inhibitor, binding to the ATP-binding pocket of these kinases and preventing their phosphorylation and activation. By inhibiting FGFR1, SU4984 blocks downstream signaling pathways such as MAPK/ERK and PI3K/AKT, which are involved in cell proliferation, survival, and differentiation. |
|---|---|
| 体外研究 (In Vitro) |
体外实验:在1 mM ATP存在下,SU4984抑制纯化的FGFR1激酶结构域(FGFR1K)的自磷酸化活性,IC50值为10-20 μM,该结果通过使用[γ-32P]ATP的体外激酶活性测定法测定。[1] SU4984抑制NIH 3T3细胞中aFGF诱导的FGFR1自磷酸化,IC50值为20-40 μM。它还以相似的IC50值抑制aFGF诱导的pp90和MAP激酶(ERK1和ERK2)的酪氨酸磷酸化。[1] SU4984在50 μM浓度下抑制NIH 3T3细胞中aFGF诱导的[3H]胸苷掺入。 [1] SU4984抑制PDGF受体和胰岛素受体的酪氨酸磷酸化,但即使浓度高达200 μM,也未抑制EGF受体的磷酸化。[1] SU4984抑制野生型KIT和具有近膜激活突变的KIT,但对具有激酶结构域突变(例如D816V)的KIT抑制效果较差。[2] SU4984可杀死表达近膜突变KIT的肿瘤性肥大细胞,以及表达带有激酶结构域突变的KIT(例如,具有D814Y突变的P815细胞)的肿瘤性肥大细胞。 [2] 在 1 mM 三磷酸腺苷 (ATP) 存在下,SU4984 (5-100 μM;5 分钟) 可抑制 FGFR1K 的激酶活性,IC50 为 10-20 μM [1]。SU4984 (10-90 μM;5 分钟) 可抑制 NIH 3T3 细胞中 aFGF 诱导的 FGFR1 自磷酸化,IC50 为 20-40 μM [1]。使用 SU4984 (5 μM) 时,可观察到组成型 C2 KIT 磷酸化减少 50%,以及野生型受体酪氨酸磷酸化显著降低 [2]。 C2 和 P815 细胞可被 SU4984(1–10 μM;6 天)杀死 [2]。
在体外,SU4984 被用作化学探针,用于研究 FGFR1 信号通路在各种细胞过程中的作用。研究表明,它能抑制依赖 FGFR1 信号通路生长的细胞增殖。该化合物还能抑制 PDGFR 和 IR,使其成为研究不同受体酪氨酸激酶信号通路相互作用的有用工具。 |
| 体内研究 (In Vivo) |
在体内,SU4984 已被用于研究肿瘤生长和血管生成。尽管它并非作为治疗药物开发,但它是一种在肿瘤学、血管生成研究以及以受体酪氨酸激酶为靶点的药物研发中具有重要价值的化学探针。然而,SU4984 的详细体内药代动力学和疗效数据尚未在公开领域得到广泛发表。
|
| 酶活实验 |
酶活性测定:FGFR1K 的体外激酶活性测定:将 FGFR1K(2.2 mg/ml,溶于 10 mM Tris pH 8、10 mM NaCl 缓冲液)与不同浓度的 SU4984(由 100 mM DMSO 储备液稀释)或 DMSO 对照混合。将酶-化合物混合物加入 2× 激酶缓冲液(2 mM ATP/[γ-32P]ATP (10 μCi/μl)、4 mM MgCl2,溶于 10 mM Tris pH 8、10 mM NaCl 缓冲液)中,于室温下启动反应。在不同时间点,取出等分试样并加入 20 mM EDTA 以终止反应。反应产物经 SDS-PAGE(12% 凝胶)和放射自显影分析。切取放射性条带,并通过切伦科夫计数法定量 32P 的掺入量。 [1]晶体学研究:将天然FGFR1K晶体在含有5 mM SU4984的稳定溶液中于4°C下浸泡24-48小时。使用旋转阳极X射线发生器收集数据。利用未结合配体的FGFR1K结构的相位计算差分傅里叶电子密度图。采用模拟退火和共轭梯度最小化方法对结构进行精修。[1]体外酶/受体结合试验通常包括使用放射性或荧光法评估SU4984对纯化FGFR1激酶的抑制活性。将化合物与激酶、ATP和底物肽孵育,并测量底物的磷酸化水平。通过绘制抑制百分比与化合物浓度对数的关系图来确定IC₅₀值。选择性分析是通过测试 SU4984 对一组相关激酶(如 PDGFR 和 IR)的抑制作用来进行的。
|
| 细胞实验 |
细胞实验:使用表达内源性FGF受体的NIH 3T3细胞。将细胞与不同浓度的SU4984在37°C孵育5分钟,然后用aFGF(100 ng/ml)和肝素(10 μg/ml)在37°C刺激5分钟。收集细胞裂解液,用抗FGFR1抗体进行免疫沉淀,经SDS-PAGE分离后,用抗磷酸酪氨酸抗体或抗FGFR1抗体进行免疫印迹分析。[1]
对于[3H]胸苷掺入实验,将NIH 3T3细胞用SU4984(50 μM)处理或不处理,用aFGF刺激,然后用[3H]胸苷标记。24小时后测定胸苷掺入量。 [1] PDGFR、胰岛素受体和EGFR检测:将NIH 3T3细胞(PDGFR)、NIHIR细胞(胰岛素受体)或HER14细胞(EGFR)与不同浓度的SU4984在37°C下孵育5分钟,然后用PDGF(40 ng/ml)、胰岛素(1 μg/ml)或EGF(100 ng/ml)在37°C下刺激5分钟。用受体特异性抗体对细胞裂解液进行免疫沉淀,并用抗磷酸酪氨酸抗体进行免疫印迹分析。[1] KIT活性检测:通过体内磷酸化检测测定KIT磷酸化水平。使用肿瘤性肥大细胞系C2(表达近膜突变型KIT)和P815(表达D814Y激酶结构域突变型KIT)。用SU4984处理细胞后,评估细胞活力。[2] 在体外细胞实验中,将SU4984溶解于DMSO中,并以1-100 µM的浓度应用于培养细胞。采用MTT法、Western blotting等技术评估其对细胞增殖、存活和信号通路的影响。Western blotting证实了FGFR1、PDGFR和IR磷酸化的抑制。 |
| 动物实验 |
SU4984 的体内动物研究通常在小鼠异种移植瘤模型中进行。该化合物以 1-50 mg/kg 的剂量范围通过口服或腹腔注射给药。疗效评估通过测量肿瘤体积、肿瘤重量以及肿瘤组织中 FGFR1 信号通路的分子标志物来进行。然而,SU4984 的详细体内数据尚未在公共领域广泛发表。
|
| 药代性质 (ADME/PK) |
SU4984 的分子式为 C₂₀H₁₉N₃O₂,分子量为 333.38 g/mol。它可溶于 DMSO(50 mg/mL),通常以粉末形式避光储存于 4°C。该化合物的沸点为 649.1±55.0°C,外观为橙红色结晶固体。
|
| 毒性/毒理 (Toxicokinetics/TK) |
SU4984 的毒性被认为可控,适用于研究用途。作为一种研究用化学品,它不适用于人类治疗用途。处理该化合物时,应采取适当的安全预防措施,包括使用个人防护装备。
|
| 参考文献 | |
| 其他信息 |
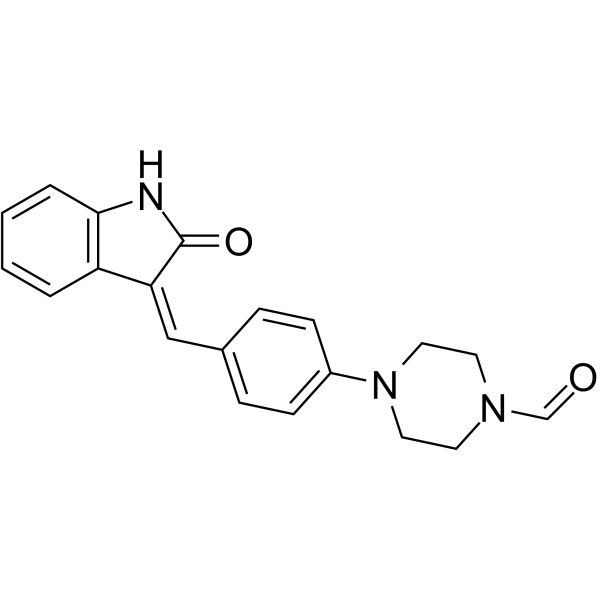
SU4984(3-[4-(1-甲酰基哌嗪-4-基)亚苄基]-2-吲哚酮)是一种基于氧吲哚的蛋白酪氨酸激酶抑制剂。它是通过将氧吲哚与4-(1-甲酰基哌嗪-4-基)苯甲醛在乙醇和哌啶的混合溶剂中于90℃反应5小时制得,得到65%收率的黄色固体。核磁共振波谱分析表明,SU4984主要以反式构型存在,但晶体结构中观察到其以顺式构型存在。 [1]在FGFR1K与SU4984复合物的晶体结构(分辨率为2.4 Å)中,吲哚酮占据ATP腺嘌呤结合位点,并与蛋白质骨架形成两个氢键:一个是吲哚酮的N-1与Glu562的羰基氧之间的氢键,另一个是吲哚酮的O-2与Ala564的酰胺氮之间的氢键。苯环与Ala564的羰基氧形成氧芳香接触。哌嗪环与Gly567形成范德华力接触。[1]SU4984具有较广谱的抑制作用,对FGFR、PDGFR、胰岛素受体和KIT均有效。它不抑制EGFR。 [1][2]
SU4984 是一种能够抑制成纤维细胞生长因子受体 1 (FGFR1) 酪氨酸激酶活性、血小板衍生生长因子受体 (PDGFR) 酪氨酸磷酸化以及胰岛素受体的物质。(美国国家癌症研究所) SU4984 是一种细胞渗透性、ATP 竞争性、可逆的蛋白酪氨酸激酶抑制剂,用作研究 FGFR1、PDGFR 和 IR 信号通路的科研工具。它广泛应用于癌症和血管生成研究。SU4984 尚未获准用于临床,仅供研究用途。它由多家科研化学品供应商提供,用于非人体研究。 |
| 分子式 |
C20H19N3O2
|
|---|---|
| 分子量 |
333.38376
|
| 精确质量 |
333.148
|
| 元素分析 |
C, 72.05; H, 5.74; N, 12.60; O, 9.60
|
| CAS号 |
186610-89-9
|
| PubChem CID |
5941540
|
| 外观&性状 |
Yellow solid powder
|
| 密度 |
1.34g/cm3
|
| 沸点 |
649.1ºC at 760 mmHg
|
| 闪点 |
346.4ºC
|
| 蒸汽压 |
9.81E-17mmHg at 25°C
|
| 折射率 |
1.72
|
| LogP |
3.234
|
| tPSA |
52.65
|
| 氢键供体(HBD)数目 |
1
|
| 氢键受体(HBA)数目 |
3
|
| 可旋转键数目(RBC) |
2
|
| 重原子数目 |
25
|
| 分子复杂度/Complexity |
531
|
| 定义原子立体中心数目 |
0
|
| SMILES |
O=C1/C(=C/C2C=CC(N3CCN(C=O)CC3)=CC=2)/C2C(=CC=CC=2)N1
|
| InChi Key |
ZNFJBJDODKHWED-AQTBWJFISA-N
|
| InChi Code |
InChI=1S/C20H19N3O2/c24-14-22-9-11-23(12-10-22)16-7-5-15(6-8-16)13-18-17-3-1-2-4-19(17)21-20(18)25/h1-8,13-14H,9-12H2,(H,21,25)/b18-13-
|
| 化学名 |
4-[4-[(Z)-(2-oxo-1H-indol-3-ylidene)methyl]phenyl]piperazine-1-carbaldehyde
|
| 别名 |
SU 4984; SU4984; RefChem:932326; 186610-89-9; SU4984
|
| HS Tariff Code |
2934.99.9001
|
| 存储方式 |
Powder -20°C 3 years 4°C 2 years In solvent -80°C 6 months -20°C 1 month 注意: 本产品在运输和储存过程中需避光。 |
| 运输条件 |
Room temperature (This product is stable at ambient temperature for a few days during ordinary shipping and time spent in Customs)
|
| 溶解度 (体外实验) |
DMSO : ~50 mg/mL (~149.98 mM)
|
|---|---|
| 溶解度 (体内实验) |
配方 1 中的溶解度: 5 mg/mL (15.00 mM) in 10% DMSO + 90% (20% SBE-β-CD in Saline) (这些助溶剂从左到右依次添加,逐一添加), 悬浮液;超声助溶。
例如,若需制备1 mL的工作液,可将100 μL 50.0mg/mL澄清的DMSO储备液加入到900μL 20%SBE-β-CD生理盐水中,混匀。 *20% SBE-β-CD 生理盐水溶液的制备(4°C,1 周):将 2 g SBE-β-CD 溶解于 10 mL 生理盐水中,得到澄清溶液。 请根据您的实验动物和给药方式选择适当的溶解配方/方案: 1、请先配制澄清的储备液(如:用DMSO配置50 或 100 mg/mL母液(储备液)); 2、取适量母液,按从左到右的顺序依次添加助溶剂,澄清后再加入下一助溶剂。以 下列配方为例说明 (注意此配方只用于说明,并不一定代表此产品 的实际溶解配方): 10% DMSO → 40% PEG300 → 5% Tween-80 → 45% ddH2O (或 saline); 假设最终工作液的体积为 1 mL, 浓度为5 mg/mL: 取 100 μL 50 mg/mL 的澄清 DMSO 储备液加到 400 μL PEG300 中,混合均匀/澄清;向上述体系中加入50 μL Tween-80,混合均匀/澄清;然后继续加入450 μL ddH2O (或 saline)定容至 1 mL; 3、溶剂前显示的百分比是指该溶剂在最终溶液/工作液中的体积所占比例; 4、 如产品在配制过程中出现沉淀/析出,可通过加热(≤50℃)或超声的方式助溶; 5、为保证最佳实验结果,工作液请现配现用! 6、如不确定怎么将母液配置成体内动物实验的工作液,请查看说明书或联系我们; 7、 以上所有助溶剂都可在 Invivochem.cn网站购买。 |
| 制备储备液 | 1 mg | 5 mg | 10 mg | |
| 1 mM | 2.9996 mL | 14.9979 mL | 29.9958 mL | |
| 5 mM | 0.5999 mL | 2.9996 mL | 5.9992 mL | |
| 10 mM | 0.3000 mL | 1.4998 mL | 2.9996 mL |
1、根据实验需要选择合适的溶剂配制储备液 (母液):对于大多数产品,InvivoChem推荐用DMSO配置母液 (比如:5、10、20mM或者10、20、50 mg/mL浓度),个别水溶性高的产品可直接溶于水。产品在DMSO 、水或其他溶剂中的具体溶解度详见上”溶解度 (体外)”部分;
2、如果您找不到您想要的溶解度信息,或者很难将产品溶解在溶液中,请联系我们;
3、建议使用下列计算器进行相关计算(摩尔浓度计算器、稀释计算器、分子量计算器、重组计算器等);
4、母液配好之后,将其分装到常规用量,并储存在-20°C或-80°C,尽量减少反复冻融循环。
计算结果:
工作液浓度: mg/mL;
DMSO母液配制方法: mg 药物溶于 μL DMSO溶液(母液浓度 mg/mL)。如该浓度超过该批次药物DMSO溶解度,请首先与我们联系。
体内配方配制方法:取 μL DMSO母液,加入 μL PEG300,混匀澄清后加入μL Tween 80,混匀澄清后加入 μL ddH2O,混匀澄清。
(1) 请确保溶液澄清之后,再加入下一种溶剂 (助溶剂) 。可利用涡旋、超声或水浴加热等方法助溶;
(2) 一定要按顺序加入溶剂 (助溶剂) 。
InvivoChem的所有产品仅用于作科学研究,不面向患者销售
Copyright 2020 InvivoChem LLC | All Rights Reserved 粤ICP备20063088号-1


 粤公网安备 44011102003439号
 463611831
