| 规格 | 价格 | 库存 | 数量 |
|---|---|---|---|
| 50mg |
|
||
| 100mg |
|
||
| 250mg |
|
||
| 500mg |
|
||
| Other Sizes |
|
| 靶点 |
Dopamine reuptake (Ki = 1 nM)[1]
Vanoxerine primarily targets the dopamine transporter (DAT). By binding to DAT, it blocks the reuptake of dopamine from the synaptic cleft back into the presynaptic neuron, leading to a significant increase in extracellular dopamine concentrations. It has a >100-fold lower affinity for the norepinephrine and serotonin transporters, highlighting its high selectivity for DAT. Research also indicates it may have additional mechanisms of action, including antagonist activity at nicotinic acetylcholine receptors (nAChRs). |
|---|---|
| 体外研究 (In Vitro) |
Vanoxerine diHClide(GBR-12909 diHClide)是一种低效的去甲肾上腺素和血清素补充剂,它能抑制营养物质多巴胺(DA),其IC50值在低纳摩尔范围内[2]。另一种具有IKr、INa和L型钙通道作用的混合离子通道阻滞剂是-12909二盐酸盐[3]。体外实验表明,Vanoxerine是多巴胺摄取的强效抑制剂,IC50值范围为1至51 nM。它与多巴胺转运蛋白的结合常数Ki为1 nM。它还能以频率依赖的方式阻断Ca²⁺和Na⁺电流。除了对DAT的作用外,它还被发现是心脏hERG/IKr钾通道和L型钙通道的强效阻滞剂,这可能是其心脏效应的原因。
|
| 体内研究 (In Vivo) |
本研究通过小鼠的活动量评估了多巴胺摄取抑制剂GBR-12909 (GBR)的行为效应。单次腹腔注射或口服超过10 mg/kg的GBR可显著增加小鼠的活动量。重复注射10 mg/kg的GBR即可产生反向耐受性,减弱其增加活动量的作用。然而,GBR(10和20 mg/kg)与甲基苯丙胺(2 mg/kg)之间存在双向反向耐受性。此外,5 mg/kg的GBR可显著增强甲基苯丙胺、可卡因、丙咪嗪、吗啡、东莨菪碱和咖啡因的作用。酪氨酸羟化酶的辅酶R-THBP也能增强GBR的作用。相反,10 mg/kg GBR 的增加活动量的作用可被氟哌啶醇、氯丙嗪、丁苯那嗪、羟哌汀、利血平和α-甲基-对-酪氨酸显著降低。另一方面,阿扑吗啡、蓝藻素、毒扁豆碱、毛果芸香碱、N6-(L-2-苯基异丙基)-腺苷和纳洛酮对 GBR 的作用仅有轻微或几乎不产生影响。在大鼠(而非小鼠)中进行的神经化学实验表明,GBR 对多巴胺能系统的作用强于对去甲肾上腺素能系统或血清素能系统的作用。然而,GBR 的行为特征与甲基苯丙胺和可卡因相似,后两者对多巴胺能和去甲肾上腺素能系统的选择性作用低于 GBR[2]。
在体内,Vanoxerine 在斑马鱼和啮齿动物的全身性癫痫模型中具有抗惊厥活性。其行为效应与可卡因相似,包括增加运动活性和潜在的滥用风险。在犬类中,人们研究了 Vanoxerine 对心房颤动和心房扑动的影响,在出现心脏安全性问题之前,它显示出一定的疗效。它对多巴胺系统的影响使其成为研究奖赏、成瘾和运动障碍神经生物学的关键工具。 |
| 酶活实验 |
本研究探讨了GBR 12909(1-(2-双(4-氟苯基)甲氧基)乙基)-4-(3-苯基丙基)哌嗪)的神经化学特性。GBR 12909是一种强效且选择性的突触体多巴胺摄取抑制剂(Ki = 1 nM),其对组胺H1受体的亲和力比组胺H1受体低20倍,而对去甲肾上腺素和5-羟色胺(5-HT)摄取载体、多巴胺D1、D2、5-HT2、5-HT1A和α1受体以及电压依赖性钠通道的亲和力则高100倍以上。GBR 12909(3 μM)对毒蕈碱受体、α2受体、β1+2受体、γ-氨基丁酸(GABA)受体和苯二氮卓类受体以及胆碱和GABA摄取载体均无影响。体外摄取实验证实了GBR 12909对多巴胺摄取的选择性抑制特性。GBR 12909与可卡因和哌甲酯一样,以竞争性方式抑制体外摄取。[3H]GBR 12935的结合可被GBR 12909以及多巴胺、可卡因和哌甲酯竞争性抑制。[3H]GBR 12935结合的解离速率分析排除了多巴胺载体复合物上存在变构结合位点的可能性。相反,数据支持GBR 12909通过与载体蛋白上的多巴胺结合位点结合来抑制多巴胺摄取,从而阻断载体过程的观点。总之,GBR 12909是一种高选择性的多巴胺摄取抑制剂,无论在体内还是体外均如此。目前,GBR 12909是唯一具有这种神经化学特性的化合物。 GBR 12909 对该神经元系统的选择性作用使其成为一种有趣的实验工具和潜在的抗抑郁药物[3]。
体外酶/受体结合(非细胞)测定Vanoxerine 的方法是使用表达多巴胺转运蛋白 (DAT) 的细胞膜制备物。将这些膜与放射性标记的 DAT 配体(例如 [³H]WIN 35,428)和不同浓度的 Vanoxerine 一起孵育。通过竞争性置换放射性标记配体来测定结合亲和力 (Ki)。使用 [³H]多巴胺在突触体或表达 DAT 的细胞中测量多巴胺摄取,以确定摄取抑制的 IC50 值。 |
| 细胞实验 |
Vanoxerine 的体外细胞实验采用表达多巴胺转运蛋白的细胞(例如 HEK-293 或 CHO 细胞)。将细胞接种于多孔板中,并用不同浓度的 Vanoxerine 进行孵育。通过向细胞中添加 [³H]多巴胺,然后定量测定细胞摄取的放射性物质的量来测量多巴胺的摄取。根据剂量-反应曲线计算抑制多巴胺摄取的 IC50 值。
|
| 动物实验 |
动物/疾病模型:雄性小鼠(6周龄ddY品系)[3]
剂量:2.5、5、10、20 mg/kg 盐酸伐诺沙林(2.5-20 mg/kg;腹腔注射)可显著增加小鼠的行走活动[3]。 给药途径:腹腔注射。 实验结果:小鼠的行走活动呈剂量依赖性增加,给药后30分钟达到最大值。 已在啮齿动物中开展了伐诺沙林的体内动物实验,以研究其对行为、运动和癫痫发作的影响。在斑马鱼癫痫模型中,评估了其抗惊厥作用。在狗模型中诱发了心房颤动和扑动,并评估了Vanoxerine对心律的影响,以探索其抗心律失常的潜力。 |
| 药代性质 (ADME/PK) |
吸收、分布和排泄
在健康男性志愿者(n=14)中,口服25、75或125 mg伐普酯后,血浆峰浓度(Cmax)分别为17.9、81.1和236.5 nmol/L,相应的曲线下面积(AUC)分别为81、365和1116 h·nmol/L。在同一组受试者中,口服25、75或125 mg伐普酯后达峰时间(tmax)分别为0.91、0.93和1.13 h。该药物的口服生物利用度受食物摄入的影响。与空腹者相比,摄入低脂餐和高脂餐的志愿者伐普酯生物利用度分别提高了76%和255%。伐普洛西主要经尿液、胆汁和粪便排泄。伐普洛西可穿过血脑屏障,并分布于多个器官,包括脂肪组织、肺、肝脏和胃肠道。伐普洛西的分布容积较大。每日口服25、75和125 mg伐普洛西的清除率分别为660、478和250 L/h。代谢物:体外研究表明,伐普洛西主要由CYP3A4代谢。CYP2C8和CYP2E1也可能参与该药物的代谢。CYP3A4选择性抑制剂可能与伐普洛西发生相互作用。已知的凡诺昔林代谢物包括4-[3-[4-[2-[双(4-氟苯基)甲氧基]乙基]哌嗪基]丙基]苯酚和1-苯基-3-[4-[2-(4,4'-二氟苯基甲氧基)乙基]哌嗪基]-1-丙醇。 生物半衰期 凡诺昔林的平均消除半衰期在每日75毫克剂量下为53.5小时,在每日125毫克剂量下为66小时。 由于其亲脂性,凡诺昔林吸收良好,并可分布至中枢神经系统。其在人体内半衰期很长,据报道,口服给药后达到稳态时,其末端半衰期约为66小时。这种较长的半衰期虽然可能有利于每日一次给药,但也增加了其安全性方面的担忧。临床研究已对其详细的药代动力学参数(包括Cmax和AUC)进行了表征。 |
| 毒性/毒理 (Toxicokinetics/TK) |
蛋白结合
Vanoxil 在浓度为 0.1、0.4 和 1 μM 时,血浆蛋白结合率达 99%。 Vanoxerine 具有显著的心脏离子通道效应,包括强效阻断 hERG 通道,从而延长 QT 间期,并可能导致危及生命的心律失常。这种心脏毒性导致了其治疗房颤的 III 期临床试验终止。在临床前研究中,治疗剂量下的耐受性良好,但其心脏安全性不足以支持临床应用。 |
| 参考文献 |
[1]. Rothman RB, et al. Dopamine transport inhibitors based on GBR12909 and benztropine as potential medications to treat cocaine addiction. Biochem Pharmacol. 2008 Jan 1;75(1):2-16.
[2]. Hirate K, et al. Characteristics of the ambulation-increasing effect of GBR-12909, a selective dopamine uptakeinhibitor, in mice. Jpn J Pharmacol. 1991 Apr;55(4):501-11. [3]. Andersen PH. The dopamine inhibitor GBR 12909: selectivity and molecular mechanism of action. Eur J Pharmacol. |
| 其他信息 |
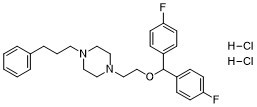
Vanoxerine 是一种 N-烷基哌嗪类化合物,由哌嗪环构成,其 1 位和 4 位分别连接有 2-双(4-氟苯基)甲氧基[2-乙基]和 3-苯基丙基。它是一种强效的竞争性多巴胺摄取抑制剂(纹状体多巴胺摄取抑制常数 Ki = 1 nM)。它对去甲肾上腺素和血清素摄取载体的亲和力比对多巴胺的亲和力低 100 倍以上。它也是一种强效的 σ 受体配体(IC50 = 48 nM)。全身给药后,它表现出中枢活性。它是一种多巴胺摄取抑制剂。它是一种 N-烷基哌嗪、有机氟化合物、叔胺化合物和醚类化合物。它是 vanoxerine(2+) 的共轭碱。Vanoxerine 是一种高选择性的多巴胺转运体拮抗剂。 Vanoxerine于20世纪70年代末合成,最初被开发为一种潜在的抑郁症治疗药物。后来,由于Vanoxerine阻断多巴胺再摄取的解离速率比可卡因慢,因此也被评估为一种潜在的可卡因成瘾治疗药物。虽然一些研究表明Vanoxerine比可卡因更安全,但其他研究发现它至少存在中等程度的滥用风险。最近,由于Vanoxerine能够阻断hKV11.1(hERG)心脏钾通道,因此它被测试作为一种潜在的抗心律失常和抗房颤药物。Vanoxerine是一种研究性药物,尚未获准用于临床。
药物适应症 Vanoxerine尚未获准用于临床。 作用机制 Vanoxerine是一种高选择性多巴胺转运体拮抗剂。由于它能够抑制多巴胺再摄取,因此人们认为Vanoxerine可能有助于治疗可卡因成瘾。可卡因通过与多巴胺转运体结合并阻断其作用,增加突触间隙中的多巴胺水平。与可卡因相比,伐诺昔林对多巴胺转运体的亲和力更高,解离速率更慢,且不具有可卡因的兴奋作用。伐诺昔林也用于治疗以多巴胺水平低下为特征的疾病,例如帕金森病和抑郁症。伐诺昔林也是一种强效的hKV11.1(hERG)心脏钾通道阻滞剂。即使在低浓度下,伐诺昔林也能阻断钙离子和钠离子电流,而不会显著影响QT间期、动作电位波形或跨壁复极离散度。因此,伐诺昔林的抗心律失常和抗颤动特性已被研究。 药效学 伐诺昔林通过与多巴胺转运体结合并阻断其作用,抑制多巴胺的再摄取。已对伐诺昔林作为可卡因潜在替代品用于治疗药物成瘾的用途进行了评估。在灵长类动物中,静脉注射伐诺昔林可减少可卡因的自我给药量(剂量为1 mg/kg),并在剂量为3 mg/kg时完全消除。在接受伐诺昔林治疗两周的健康志愿者(n=8)中未检测到可卡因的兴奋作用,表明其缺乏滥用潜力。然而,其他研究发现伐诺昔林至少具有中等程度的人类滥用潜力。伐诺昔林的抗心律失常潜力也已得到评估。一项评估伐诺昔林将房颤(AF)或房扑(AFL)转复为正常窦性心律疗效的临床研究报告称,相当一部分在24小时内接受200、300和400 mg伐诺昔林治疗的有症状房颤/房扑患者恢复了窦性心律。在评估剂量范围为 25 至 300 毫克的研究中,Vanoxerine 被认为安全且耐受性良好。 Vanoxerine 也称为 GBR-12909 和 I-893。它是一种研究化合物,广泛用于研究多巴胺转运体功能和成瘾的神经生物学。尽管缺乏临床成功案例,但它仍然是该领域的标准参考化合物。目前尚未批准用于任何临床用途。 |
| 分子式 |
C28H34CL2F2N2O
|
|---|---|
| 分子量 |
523.4852
|
| 精确质量 |
522.201
|
| 元素分析 |
C, 64.24; H, 6.55; Cl, 13.54; F, 7.26; N, 5.35; O, 3.06
|
| CAS号 |
67469-78-7
|
| 相关CAS号 |
Vanoxerine;67469-69-6
|
| PubChem CID |
3455
|
| 外观&性状 |
Typically exists as
White to off-white solid at room temperature
|
| 沸点 |
542.7ºC at 760 mmHg
|
| 熔点 |
221 °C
|
| 闪点 |
282ºC
|
| LogP |
6.801
|
| tPSA |
15.71
|
| 氢键供体(HBD)数目 |
0
|
| 氢键受体(HBA)数目 |
5
|
| 可旋转键数目(RBC) |
10
|
| 重原子数目 |
33
|
| 分子复杂度/Complexity |
498
|
| 定义原子立体中心数目 |
0
|
| SMILES |
Cl[H].Cl[H].FC1C([H])=C([H])C(=C([H])C=1[H])C([H])(C1C([H])=C([H])C(=C([H])C=1[H])F)OC([H])([H])C([H])([H])N1C([H])([H])C([H])([H])N(C([H])([H])C([H])([H])C([H])([H])C2C([H])=C([H])C([H])=C([H])C=2[H])C([H])([H])C1([H])[H]
|
| InChi Key |
MIBSKSYCRFWIRU-UHFFFAOYSA-N
|
| InChi Code |
InChI=1S/C28H32F2N2O.2ClH/c29-26-12-8-24(9-13-26)28(25-10-14-27(30)15-11-25)33-22-21-32-19-17-31(18-20-32)16-4-7-23-5-2-1-3-6-23/h1-3,5-6,8-15,28H,4,7,16-22H22*1H
|
| 化学名 |
1-(2-[bis(4-Fluorophenyl)methoxy]ethyl)-4-(3-phenylpropyl)piperazine dihydrochloride
|
| 别名 |
Vanoxerine DiHCl; GBR 12909; Vanoxerine dihydrochloride; GBR 12909 dihydrochloride; Vanoxerine hydrochloride; GBR-12909 dihydrochloride; Vanoxeamine; Vanoxerine dihydrochloride(GBR12909); 1-(2-(bis(4-fluorophenyl)methoxy)ethyl)-4-(3-phenylpropyl)piperazine dihydrochloride; GBR-12909; GBR12909.
|
| HS Tariff Code |
2934.99.9001
|
| 存储方式 |
Powder -20°C 3 years 4°C 2 years In solvent -80°C 6 months -20°C 1 month 注意: 请将本产品存放在密封且受保护的环境中,避免吸湿/受潮。 |
| 运输条件 |
Room temperature (This product is stable at ambient temperature for a few days during ordinary shipping and time spent in Customs)
|
| 溶解度 (体外实验) |
DMSO : ~9.4 mg/mL (~17.96 mM)
H2O : ~1 mg/mL (~1.91 mM) |
|---|---|
| 溶解度 (体内实验) |
配方 1 中的溶解度: ≥ 2.08 mg/mL (3.97 mM) (饱和度未知) in 10% DMSO + 40% PEG300 + 5% Tween80 + 45% Saline (这些助溶剂从左到右依次添加,逐一添加), 澄清溶液。
例如,若需制备1 mL的工作液,可将100 μL 20.8 mg/mL澄清DMSO储备液加入400 μL PEG300中,混匀;然后向上述溶液中加入50 μL Tween-80,混匀;加入450 μL生理盐水定容至1 mL。 *生理盐水的制备:将 0.9 g 氯化钠溶解在 100 mL ddH₂O中,得到澄清溶液。 配方 2 中的溶解度: ≥ 2.08 mg/mL (3.97 mM) (饱和度未知) in 10% DMSO + 90% (20% SBE-β-CD in Saline) (这些助溶剂从左到右依次添加,逐一添加), 澄清溶液。 例如,若需制备1 mL的工作液,可将 100 μL 20.8 mg/mL澄清DMSO储备液加入900 μL 20% SBE-β-CD生理盐水溶液中,混匀。 *20% SBE-β-CD 生理盐水溶液的制备(4°C,1 周):将 2 g SBE-β-CD 溶解于 10 mL 生理盐水中,得到澄清溶液。 View More
配方 3 中的溶解度: ≥ 2.08 mg/mL (3.97 mM) (饱和度未知) in 10% DMSO + 90% Corn Oil (这些助溶剂从左到右依次添加,逐一添加), 澄清溶液。 1、请先配制澄清的储备液(如:用DMSO配置50 或 100 mg/mL母液(储备液)); 2、取适量母液,按从左到右的顺序依次添加助溶剂,澄清后再加入下一助溶剂。以 下列配方为例说明 (注意此配方只用于说明,并不一定代表此产品 的实际溶解配方): 10% DMSO → 40% PEG300 → 5% Tween-80 → 45% ddH2O (或 saline); 假设最终工作液的体积为 1 mL, 浓度为5 mg/mL: 取 100 μL 50 mg/mL 的澄清 DMSO 储备液加到 400 μL PEG300 中,混合均匀/澄清;向上述体系中加入50 μL Tween-80,混合均匀/澄清;然后继续加入450 μL ddH2O (或 saline)定容至 1 mL; 3、溶剂前显示的百分比是指该溶剂在最终溶液/工作液中的体积所占比例; 4、 如产品在配制过程中出现沉淀/析出,可通过加热(≤50℃)或超声的方式助溶; 5、为保证最佳实验结果,工作液请现配现用! 6、如不确定怎么将母液配置成体内动物实验的工作液,请查看说明书或联系我们; 7、 以上所有助溶剂都可在 Invivochem.cn网站购买。 |
| 制备储备液 | 1 mg | 5 mg | 10 mg | |
| 1 mM | 1.9103 mL | 9.5513 mL | 19.1026 mL | |
| 5 mM | 0.3821 mL | 1.9103 mL | 3.8205 mL | |
| 10 mM | 0.1910 mL | 0.9551 mL | 1.9103 mL |
1、根据实验需要选择合适的溶剂配制储备液 (母液):对于大多数产品,InvivoChem推荐用DMSO配置母液 (比如:5、10、20mM或者10、20、50 mg/mL浓度),个别水溶性高的产品可直接溶于水。产品在DMSO 、水或其他溶剂中的具体溶解度详见上”溶解度 (体外)”部分;
2、如果您找不到您想要的溶解度信息,或者很难将产品溶解在溶液中,请联系我们;
3、建议使用下列计算器进行相关计算(摩尔浓度计算器、稀释计算器、分子量计算器、重组计算器等);
4、母液配好之后,将其分装到常规用量,并储存在-20°C或-80°C,尽量减少反复冻融循环。
计算结果:
工作液浓度: mg/mL;
DMSO母液配制方法: mg 药物溶于 μL DMSO溶液(母液浓度 mg/mL)。如该浓度超过该批次药物DMSO溶解度,请首先与我们联系。
体内配方配制方法:取 μL DMSO母液,加入 μL PEG300,混匀澄清后加入μL Tween 80,混匀澄清后加入 μL ddH2O,混匀澄清。
(1) 请确保溶液澄清之后,再加入下一种溶剂 (助溶剂) 。可利用涡旋、超声或水浴加热等方法助溶;
(2) 一定要按顺序加入溶剂 (助溶剂) 。
InvivoChem的所有产品仅用于作科学研究,不面向患者销售
Copyright 2020 InvivoChem LLC | All Rights Reserved 粤ICP备20063088号-1


 粤公网安备 44011102003439号
 463611831
