| 规格 | 价格 | 库存 | 数量 |
|---|---|---|---|
| 5mg |
|
||
| 10mg |
|
||
| 50mg |
|
||
| 100mg |
|
||
| 250mg |
|
||
| Other Sizes |
|
| 靶点 |
Alfuzosin is a selective and competitive antagonist of the α1-adrenergic receptor. It exhibits high selectivity for α1 receptors and does not significantly affect β1, β2, H1, H2, or muscarinic receptors. Its primary site of action is the α1-adrenoceptors located in the smooth muscle of the prostate, bladder neck, and urethra. By blocking these receptors, Alfuzosin inhibits the action of norepinephrine, a neurotransmitter that causes smooth muscle contraction. This results in relaxation of the prostate and bladder neck muscles, alleviating the obstruction and improving urinary flow in patients with BPH. Its moderate protein binding (82-90%) contributes to its pharmacokinetic profile.
|
|---|---|
| 体外研究 (In Vitro) |
体外实验表明,阿夫唑嗪是α1-肾上腺素能受体的竞争性拮抗剂。它能通过阻断去甲肾上腺素诱导的收缩,使离体前列腺和尿道平滑肌松弛。受体结合和功能测定证实了其对α1-肾上腺素能受体的选择性高于其他受体类型(β1、β2、H1、H2、毒蕈碱受体)。阿夫唑嗪与人血清白蛋白的结合率为68.2%,与人血清α1-糖蛋白的结合率为52.5%。该化合物具有中等程度的蛋白结合率,范围在82%至90%之间。
|
| 体内研究 (In Vivo) |
盐酸阿夫唑嗪(10 mg/kg,口服;单次剂量)可在六小时内阻断苯肾上腺素对尿道和动脉血压升高的影响[1]。体内研究表明,阿夫唑嗪可有效缓解良性前列腺增生(BPH)的症状。它能放松前列腺和膀胱颈的肌肉,从而帮助排尿。该药口服吸收良好。其降压作用并非通过迷走神经反射,也不依赖于前列腺素等内源性血管舒张物质。临床上,阿夫唑嗪用于改善尿流,减轻下尿路症状(LUTS)带来的不适。此外,阿夫唑嗪还用于下尿路症状和射精功能障碍(EjD)的研究。
|
| 酶活实验 |
对于体外无细胞实验,可使用放射性配体结合实验测定阿夫唑嗪与α1-肾上腺素能受体的结合亲和力。在这些实验中,将表达α1-肾上腺素能受体的组织(例如大鼠前列腺或转染细胞)的膜制备物与α1受体特异性放射性标记配体(例如[3H]哌唑嗪)在不同浓度的阿夫唑嗪存在下孵育。测定结合的放射性配体的量,并根据竞争性结合曲线计算Ki值,该值代表阿夫唑嗪的结合亲和力。使用表达β1、β2、H1、H2或毒蕈碱受体的膜进行类似实验,可以验证阿夫唑嗪对α1受体相对于其他受体亚型的选择性。
|
| 细胞实验 |
对于细胞实验,可在表达α1-肾上腺素能受体的细胞(例如平滑肌细胞或异源表达系统)中评估阿夫唑嗪对α1-肾上腺素能受体的功能性拮抗作用。将细胞加载钙敏感荧光染料,并使用荧光成像板读数仪(FLIPR)测量α1激动剂(例如去氧肾上腺素)诱导的细胞内钙离子浓度升高。在激动剂刺激前向细胞中加入阿夫唑嗪,并测量钙信号的降低,该降低表明受体被阻断。根据浓度-反应曲线计算IC50或pA2值,该值代表拮抗剂的效力。
|
| 动物实验 |
动物/疾病模型:雄性Wistar大鼠(250-450克)[1]。
剂量:10毫克/千克 给药途径:口服;单次给药。 实验结果:前列腺浓度升高至血浆浓度的4.1-8.6倍。 在体内研究中,通常使用良性前列腺增生(BPH)的动物模型,例如睾酮诱导前列腺增生的大鼠,来评估阿夫唑嗪的疗效。该化合物可通过口服或静脉注射给药,并测量其对尿道内压或尿流率的影响。通过监测正常血压或高血压动物模型的血压和心率来评估其心血管效应。通过比较使前列腺松弛所需的剂量与导致血压显著下降的剂量,可以评估其对前列腺相对于血管平滑肌的选择性。 |
| 药代性质 (ADME/PK) |
吸收、分布和排泄
阿夫唑嗪在胃肠道中易于吸收,进食后绝对生物利用度为 49%。75 岁以上患者的吸收速度更快,血浆峰浓度更高。一些数据显示,其生物利用度可高达 64%。进食后多次给药,血浆峰浓度 (Cmax) 可在 8 小时内达到。Cmax 和 AUC0-24 值分别约为 13.6 ng/mL 和 194 ng·h/mL。第二次给药后即可达到稳态血浆浓度,其浓度比单次给药后高 1.2 至 1.6 倍。缓释制剂可使阿夫唑嗪持续释放 20 小时,溶出速率为 2 至 12 小时。阿夫唑嗪部分代谢,主要经胆汁和粪便排泄。口服放射性标记的阿夫唑嗪溶液一周后,粪便中放射性物质的检出率为69%,尿液中为24%。 健康志愿者静脉注射阿夫唑嗪后的分布容积约为3.2 L/kg。阿夫唑嗪主要分布于前列腺组织。 肾清除率<30 mL/min时应谨慎用药。肾功能不全(无论是否进行透析)时,由于游离药物比例增加,阿夫唑嗪的清除率也会增加。 口服14C标记的阿夫唑嗪溶液7天后,粪便中放射性物质的回收率为69%(占给药剂量的百分比),尿液中为24%。盐酸阿夫唑嗪 健康中年男性志愿者静脉注射阿夫唑嗪后的分布容积为3.2 L/kg。体外研究表明,阿夫唑嗪与人血浆蛋白的结合率中等(82%至90%),且在较宽的浓度范围内(5至5000 ng/mL)呈线性结合。空腹状态下,盐酸阿夫唑嗪的吸收率降低50%。因此,应在餐后立即服用优洛沙特(Uroxatral)。餐后服用10 mg优洛沙特(Uroxatral)片剂的盐酸阿夫唑嗪绝对生物利用度为49%。多次服用10 mg优洛沙特(Uroxatral)后,达峰时间为8小时。 Uroxatral 的 Cmax 和 AUC0-24 分别为 13.6 (SD = 5.6) ng/mL 和 194 (SD = 75) ng·h/mL。单次和多次给药(最高达 30 mg)后,Uroxatral 均表现出线性药代动力学特征。第二次给药后即可达到稳态血浆浓度。阿夫唑嗪的稳态血浆浓度比单次给药后观察到的浓度高 1.2 至 1.6 倍。/缓释盐酸阿夫唑嗪/ 有关阿夫唑嗪的吸收、分布和排泄的更完整数据(共 6 项),请访问 HSDB 记录页面。 代谢/代谢物 阿夫唑嗪主要在肝脏代谢;仅有 11% 的给药剂量以原形在尿液中检测到。阿夫唑嗪主要通过三种途径代谢:氧化、O-去甲基化和N-去烷基化。阿夫唑嗪的代谢产物无药理活性,CYP3A4是其代谢的主要肝细胞色素酶。 阿夫唑嗪在肝脏中广泛代谢,仅有11%的给药剂量以原形经尿液排出。阿夫唑嗪主要通过三种途径代谢:氧化、O-去甲基化和N-去烷基化。代谢产物无药理活性。CYP3A4是其代谢的主要肝同工酶。/盐酸阿夫唑嗪/ 生物半衰期 口服阿夫唑嗪的表观消除半衰期约为10小时。末端半衰期为3-5小时。口服10毫克优洛妥沙姆片剂后的表观消除半衰期为10小时。/缓释盐酸阿夫唑嗪/ 阿夫唑嗪的分子式为C19H27N5O4,分子量为389.45 g/mol。通常以粉末形式供应。体外研究时,将其溶解于二甲基亚砜(DMSO)中配制成储备液(例如,10 mM的DMSO溶液)。体内给药时,可将其配制成合适的赋形剂。粉末的推荐储存条件为-20℃保存3年或4℃保存2年。其蛋白结合率中等,为82%至90%,与人血清白蛋白的结合率为68.2%,与α1-糖蛋白的结合率为52.5%。 |
| 毒性/毒理 (Toxicokinetics/TK) |
肝毒性
阿夫唑嗪与血清转氨酶升高发生率较低相关(概率评分:C(可能导致具有临床意义的肝损伤))。 蛋白结合 阿夫唑嗪的蛋白结合率中等,范围为 82% 至 90%。它与人血清白蛋白的结合率为 68.2%,与人血清 α1-糖蛋白的结合率为 52.5%。 药物相互作用 在 8 名健康年轻男性志愿者中,单次服用 100 mg 阿替洛尔和单次服用 2.5 mg 速释阿夫唑嗪片分别使阿夫唑嗪的 Cmax 和 AUC 值增加 28% 和 21%。阿夫唑嗪分别使阿替洛尔的 Cmax 和 AUC 值增加 26% 和 14%。本研究发现,阿夫唑嗪与阿替洛尔联用可显著降低平均血压和平均心率。 每日重复服用1克西咪替丁可使阿夫唑嗪的Cmax和AUC值增加20%。 每日重复服用240毫克地尔硫卓(一种中等强度的CYP3A4抑制剂)联合每日7.5毫克(每日三次,每次2.5毫克)阿夫唑嗪,可使阿夫唑嗪的Cmax和AUC0-24分别增加1.5倍和1.3倍。阿夫唑嗪可使地尔硫卓的Cmax和AUC0-12增加1.4倍。尽管本研究中未观察到血压变化,但地尔硫卓是一种降压药,而优沙托尔与降压药联用可能导致部分患者出现低血压。盐酸阿夫唑嗪 在重复服用400毫克酮康唑(一种强效CYP3A4抑制剂)后,单次服用10毫克阿夫唑嗪可使阿夫唑嗪的Cmax增加2.3倍,AUClast增加3.2倍。不应将优洛沙西林与强效CYP3A4抑制剂(例如酮康唑、伊曲康唑或利托那韦)同时使用。盐酸阿夫唑嗪 有关阿夫唑嗪药物相互作用(共9种)的更完整数据,请访问HSDB记录页面。 阿夫唑嗪具有良好的临床安全性。常见副作用包括头晕、头痛和乏力。与非选择性α1受体阻滞剂相比,体位性低血压和晕厥的发生率较低。通常耐受性良好。所提供的资料中未详细列出具体的临床前毒性数据,但作为一种获批药物,它已接受过广泛的毒理学评估。临床研究已证实其对肝肾功能不全患者的安全性。 |
| 参考文献 |
|
| 其他信息 |
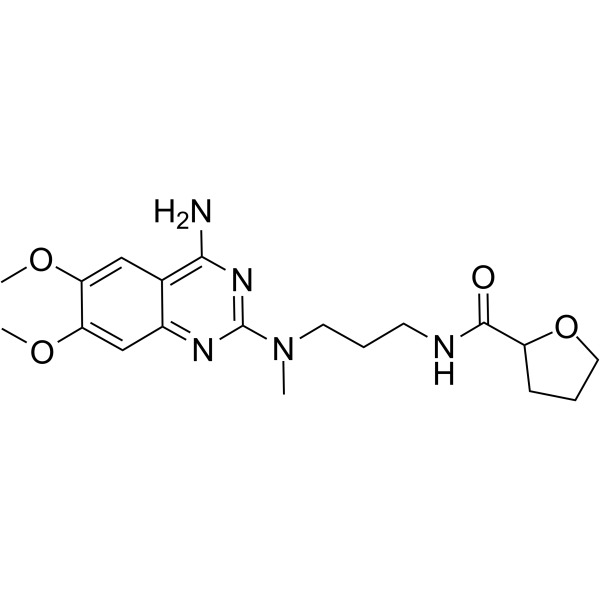
阿夫唑嗪是一种单羧酸酰胺类四氢呋喃醇化合物,属于喹唑啉类药物。它具有抗肿瘤、降压和α-肾上腺素能拮抗等药理作用。良性前列腺增生(BPH)是指前列腺良性增大,导致男性下尿路症状,如尿急、尿频和尿流改变。60岁以上男性BPH的患病率高达50%-60%,70岁以上男性则高达80%-90%。阿夫唑嗪是一种α-1肾上腺素能阻滞剂,用于治疗BPH的症状。其作用机制是通过松弛前列腺和膀胱颈的肌肉。阿夫唑嗪于2003年首次获得美国食品药品监督管理局(FDA)批准,并由多家制药公司销售。阿夫唑嗪是一种α-肾上腺素能阻滞剂,其作用机制是作为α-肾上腺素能受体拮抗剂。阿夫唑嗪是一种非选择性α-1-肾上腺素能受体拮抗剂,用于治疗良性前列腺增生(BPH)。阿夫唑嗪引起的血清转氨酶短暂升高较为罕见,临床上显著的急性肝损伤也并不常见。阿夫唑嗪是一种合成的喹唑啉类化合物,具有平滑肌松弛作用。它选择性地与膀胱颈和前列腺平滑肌中的α-1-肾上腺素能受体结合并拮抗其作用,从而松弛平滑肌,减轻由良性前列腺增生和前列腺癌引起的梗阻和尿道阻力。该药物还能阻断外周血管平滑肌中的α1-肾上腺素能受体,导致血管舒张,从而降低外周血管阻力。另见:盐酸阿夫唑嗪(盐形式)。
药物适应症 阿夫唑嗪用于治疗良性前列腺增生(BPH)的体征和症状。 FDA标签 作用机制 α1-肾上腺素能受体存在于前列腺、膀胱底部、膀胱颈、前列腺包膜和前列腺尿道;其激活可导致平滑肌收缩,并引起良性前列腺增生(BPH)患者的泌尿系统症状。阿夫唑嗪选择性地结合并抑制下尿路中的α1-肾上腺素能受体。这会导致前列腺和膀胱颈平滑肌松弛,从而改善尿流并减轻泌尿系统症状。 盐酸阿夫唑嗪是一种喹唑啉衍生物α1-肾上腺素能阻滞剂,其结构和药理作用与哌唑嗪相关。阿夫唑嗪是一种非亚型特异性α1-肾上腺素能阻滞剂,可选择性地靶向下尿路(例如膀胱底部、膀胱颈、前列腺、前列腺包膜、前列腺尿道)的α1-肾上腺素能受体。阻断这些肾上腺素能受体可导致膀胱颈和前列腺平滑肌松弛,从而改善尿流并减轻良性前列腺增生(BPH)的症状。 治疗用途 抗高血压药物 盐酸阿夫唑嗪用于治疗良性前列腺增生(BPH)的症状。阿夫唑嗪可缓解中度至重度刺激症状(如尿频、尿急、夜尿)和梗阻症状(如排尿困难、尿流中断或尿流无力、排尿不尽或排尿费力),并可显著改善相当一部分患者的尿流率。 阿夫唑嗪不适用于治疗高血压。/盐酸阿夫唑嗪/ 药物警告 在一项针对 45 名健康男性的 QT 间期效应研究中,10 mg 阿夫唑嗪引起的 QT 间期延长似乎小于 40 mg,而 40 mg 阿夫唑嗪引起的 QT 间期延长似乎不如治疗剂量下的活性对照药物莫西沙星显著。尽管在美国以外的广泛上市后经验中未发现尖端扭转型室性心动过速的证据,但在为已知有QT间期延长病史或正在服用已知可延长QT间期药物的患者处方优洛沙特时,应考虑这一观察结果。目前尚无其他α受体阻滞剂对心脏复极化影响的药代动力学/药效学研究。盐酸阿夫唑嗪:服用优洛沙特(盐酸阿夫唑嗪缓释片)后数小时内可能出现体位性低血压,伴或不伴症状(例如头晕)。与其他α受体阻滞剂一样,本品存在晕厥风险。应告知患者此类事件的可能性,并避免因晕厥而受伤。对于有症状性低血压或既往服用其他药物引起低血压的患者,应谨慎使用优洛沙特。前列腺癌和良性前列腺增生 (BPH) 可引起许多相同的症状。这两种疾病常常同时存在。因此,疑似患有良性前列腺增生 (BPH) 的患者在开始服用优乐妥 (盐酸阿夫唑嗪缓释片) 治疗前,应进行检查以排除前列腺癌。如果出现新的心绞痛症状或症状恶化,应停止服用优乐妥。/盐酸阿夫唑嗪缓释片/ 有关阿夫唑嗪药物警告(共 16 条)的更完整数据,请访问 HSDB 记录页面。 药效学 阿夫唑嗪通过选择性抑制下尿路中的 α-肾上腺素能受体,松弛膀胱颈和前列腺的平滑肌,从而改善尿流,缓解 BPH 症状。此外,阿夫唑嗪可降低儿茶酚胺(肾上腺素和去甲肾上腺素)的血管收缩作用,从而导致外周血管舒张。这可能导致体位性低血压/晕厥的风险,处方信息警告称,服用硝酸盐类药物、降压药或服用其他药物后血压下降的患者应谨慎使用。 阿夫唑嗪是美国食品药品监督管理局 (FDA) 批准用于治疗良性前列腺增生 (BPH) 的药物。它以多种商品名销售。其作用机制是选择性地竞争性拮抗前列腺和膀胱颈的 α1-肾上腺素能受体,从而导致平滑肌松弛并改善尿流。它于 1988 年首次在法国上市。阿夫唑嗪不适用于治疗高血压。它有速释和缓释两种剂型。与其他α1受体阻滞剂相比,其适中的蛋白质结合率和良好的副作用特性使其成为治疗良性前列腺增生症的常用选择。 |
| 分子式 |
C19H27N5O4
|
|---|---|
| 分子量 |
389.44878
|
| 精确质量 |
389.206
|
| CAS号 |
81403-80-7
|
| 相关CAS号 |
Alfuzosin hydrochloride;81403-68-1;Alfuzosin-d7;1133386-93-2;Alfuzosin-13C,d3;Alfuzosin-d3;1006724-55-5
|
| PubChem CID |
2092
|
| 外观&性状 |
White to off-white solid powder
|
| 密度 |
1.3±0.1 g/cm3
|
| 折射率 |
1.621
|
| LogP |
-1
|
| tPSA |
111.83
|
| 氢键供体(HBD)数目 |
2
|
| 氢键受体(HBA)数目 |
8
|
| 可旋转键数目(RBC) |
8
|
| 重原子数目 |
28
|
| 分子复杂度/Complexity |
511
|
| 定义原子立体中心数目 |
0
|
| InChi Key |
WNMJYKCGWZFFKR-UHFFFAOYSA-N
|
| InChi Code |
InChI=1S/C19H27N5O4/c1-24(8-5-7-21-18(25)14-6-4-9-28-14)19-22-13-11-16(27-3)15(26-2)10-12(13)17(20)23-19/h10-11,14H,4-9H2,1-3H3,(H,21,25)(H2,20,22,23)
|
| 化学名 |
N-[3-[(4-amino-6,7-dimethoxyquinazolin-2-yl)-methylamino]propyl]oxolane-2-carboxamide
|
| HS Tariff Code |
2934.99.9001
|
| 存储方式 |
Powder -20°C 3 years 4°C 2 years In solvent -80°C 6 months -20°C 1 month |
| 运输条件 |
Room temperature (This product is stable at ambient temperature for a few days during ordinary shipping and time spent in Customs)
|
| 溶解度 (体外实验) |
DMSO : ≥ 50 mg/mL (~128.39 mM)
|
|---|---|
| 溶解度 (体内实验) |
配方 1 中的溶解度: ≥ 3 mg/mL (7.70 mM) (饱和度未知) in 10% DMSO + 40% PEG300 + 5% Tween80 + 45% Saline (这些助溶剂从左到右依次添加,逐一添加), 澄清溶液。
例如,若需制备1 mL的工作液,可将100 μL 30.0 mg/mL 澄清的 DMSO 储备液加入到400 μL PEG300中,混匀;再向上述溶液中加入50 μL Tween-80,混匀;然后加入450 μL 生理盐水定容至1 mL。 *生理盐水的制备:将 0.9 g 氯化钠溶解在 100 mL ddH₂O中,得到澄清溶液。 配方 2 中的溶解度: ≥ 3 mg/mL (7.70 mM) (饱和度未知) in 10% DMSO + 90% (20% SBE-β-CD in Saline) (这些助溶剂从左到右依次添加,逐一添加), 澄清溶液。 例如,若需制备1 mL的工作液,可将 100 μL 30.0 mg/mL澄清DMSO储备液加入900 μL 20% SBE-β-CD生理盐水溶液中,混匀。 *20% SBE-β-CD 生理盐水溶液的制备(4°C,1 周):将 2 g SBE-β-CD 溶解于 10 mL 生理盐水中,得到澄清溶液。 View More
配方 3 中的溶解度: ≥ 3 mg/mL (7.70 mM) (饱和度未知) in 10% DMSO + 90% Corn Oil (这些助溶剂从左到右依次添加,逐一添加), 澄清溶液。 1、请先配制澄清的储备液(如:用DMSO配置50 或 100 mg/mL母液(储备液)); 2、取适量母液,按从左到右的顺序依次添加助溶剂,澄清后再加入下一助溶剂。以 下列配方为例说明 (注意此配方只用于说明,并不一定代表此产品 的实际溶解配方): 10% DMSO → 40% PEG300 → 5% Tween-80 → 45% ddH2O (或 saline); 假设最终工作液的体积为 1 mL, 浓度为5 mg/mL: 取 100 μL 50 mg/mL 的澄清 DMSO 储备液加到 400 μL PEG300 中,混合均匀/澄清;向上述体系中加入50 μL Tween-80,混合均匀/澄清;然后继续加入450 μL ddH2O (或 saline)定容至 1 mL; 3、溶剂前显示的百分比是指该溶剂在最终溶液/工作液中的体积所占比例; 4、 如产品在配制过程中出现沉淀/析出,可通过加热(≤50℃)或超声的方式助溶; 5、为保证最佳实验结果,工作液请现配现用! 6、如不确定怎么将母液配置成体内动物实验的工作液,请查看说明书或联系我们; 7、 以上所有助溶剂都可在 Invivochem.cn网站购买。 |
| 制备储备液 | 1 mg | 5 mg | 10 mg | |
| 1 mM | 2.5677 mL | 12.8386 mL | 25.6772 mL | |
| 5 mM | 0.5135 mL | 2.5677 mL | 5.1354 mL | |
| 10 mM | 0.2568 mL | 1.2839 mL | 2.5677 mL |
1、根据实验需要选择合适的溶剂配制储备液 (母液):对于大多数产品,InvivoChem推荐用DMSO配置母液 (比如:5、10、20mM或者10、20、50 mg/mL浓度),个别水溶性高的产品可直接溶于水。产品在DMSO 、水或其他溶剂中的具体溶解度详见上”溶解度 (体外)”部分;
2、如果您找不到您想要的溶解度信息,或者很难将产品溶解在溶液中,请联系我们;
3、建议使用下列计算器进行相关计算(摩尔浓度计算器、稀释计算器、分子量计算器、重组计算器等);
4、母液配好之后,将其分装到常规用量,并储存在-20°C或-80°C,尽量减少反复冻融循环。
计算结果:
工作液浓度: mg/mL;
DMSO母液配制方法: mg 药物溶于 μL DMSO溶液(母液浓度 mg/mL)。如该浓度超过该批次药物DMSO溶解度,请首先与我们联系。
体内配方配制方法:取 μL DMSO母液,加入 μL PEG300,混匀澄清后加入μL Tween 80,混匀澄清后加入 μL ddH2O,混匀澄清。
(1) 请确保溶液澄清之后,再加入下一种溶剂 (助溶剂) 。可利用涡旋、超声或水浴加热等方法助溶;
(2) 一定要按顺序加入溶剂 (助溶剂) 。
InvivoChem的所有产品仅用于作科学研究,不面向患者销售
Copyright 2020 InvivoChem LLC | All Rights Reserved 粤ICP备20063088号-1


 粤公网安备 44011102003439号
 463611831
