| 规格 | 价格 | 库存 | 数量 |
|---|---|---|---|
| 5mg |
|
||
| 10mg |
|
||
| 25mg |
|
||
| 50mg |
|
||
| 100mg |
|
||
| 250mg |
|
||
| 500mg |
|
||
| Other Sizes |
|

| 靶点 |
ORL-1 (opioid receptor like -1); mu opioid receptor; hNOP receptor (EC50 = 13 nM); hMOP receptor (EC50 = 1.2 nM); hKOP receptor (EC50 = 17 nM); hDOP receptor (EC50 = 110 nM)
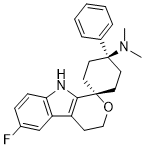
Cebranopadol (trans-6'-fluoro-4',9'-dihydro-N,N-dimethyl-4-phenyl-spiro[cyclohexane-1,1'(3'H)-pyrano[3,4-b]indol]-4-amine/GRT-6005) targets human nociceptin/orphanin FQ peptide (NOP) receptor (Ki=0.9 nM, EC50=13.0 nM, relative efficacy=89%), human mu-opioid peptide (MOP) receptor (Ki=0.7 nM, EC50=1.2 nM, relative efficacy=104%), human kappa-opioid peptide (KOP) receptor (Ki=2.6 nM, EC50=17 nM, relative efficacy=67%), human delta-opioid peptide (DOP) receptor (Ki=18 nM, EC50=110 nM, relative efficacy=105%) [1] Cebranopadol is a dual agonist of NOP and opioid receptors [2,3] |
|---|---|
| 体外研究 (In Vitro) |
大鼠 NOP、mu-阿片肽 (MOP) 受体和 κ-阿片肽 (KOP) 受体的 Ki 值为 1±0.5 nM、2.4±1.2 nM 和 64±11 nM,Ki 值为 0.9±0.2 nM、0.7±对于大鼠 NOP、MOP 和 KOP 受体,cebranopadol 分别为 0.3 nM 和 2.6±1.4 nM,与阿片受体结合,对伤害感受素/孤啡肽 FQ 肽 (NOP) 和阿片受体具有高亲和力(亚纳摩尔至纳摩尔范围)[1]。
1. 受体结合与激活实验证实,Cebranopadol是人NOP、MOP、KOP和DOP受体的强效激动剂,且具有明确的Ki、EC50和相对效能值 [1] |
| 体内研究 (In Vivo) |
静脉注射后 ED50 值为 0.5-5.6 μg/kg,口服给药后 ED50 值为 25.1 μg/kg,cebrachanopadol 在多种急性和慢性疼痛(甩尾、类风湿性关节炎、骨癌)大鼠模型中显示出高效且有效的镇痛和抗过敏作用。 、脊神经结扎和糖尿病神经病变)。与选择性 MOP 受体激动剂相比,Cebranopadol 在慢性神经性疼痛模型中比急性伤害性疼痛更有效。头孢拉多的长半衰期体现在其较长的作用持续时间(在大鼠甩尾试验中,静脉注射 12 μg/kg 后长达 7 小时;口服 55 μg/kg 后 > 9 小时)。在脊神经结扎模型中,用阿片受体拮抗剂纳洛酮或选择性 NOP 受体拮抗剂 J-113397 预处理可部分逆转头孢拉诺帕多的抗过敏活性,表明阿片受体激动剂和 NOP 均参与该活性[1]。
1. 大鼠疼痛模型中的镇痛活性:Cebranopadol在大鼠急性(甩尾试验)和慢性疼痛模型(类风湿关节炎、骨癌、脊神经结扎、糖尿病神经病变)中表现出强效的抗伤害感受和抗高敏作用,静脉给药ED50为0.5–5.6 µg/kg,口服给药ED50为25.1 µg/kg;与选择性MOP受体激动剂相比,其在慢性神经病理性疼痛模型中效价更高 [1] 2. 大鼠体内镇痛持续时间:Cebranopadol作用持续时间长(静脉给药12 µg/kg后可达7小时;口服给药55 µg/kg后在大鼠甩尾试验中>9小时) [1] 3. 大鼠抗高敏作用机制:Cebranopadol在脊神经结扎模型中的抗高敏活性可被选择性NOP拮抗剂J-113397或阿片拮抗剂纳洛酮部分逆转,证实其作用涉及NOP和阿片受体的双重激动 [1] 4. 大鼠镇痛耐受性:在慢性缩窄性损伤模型中,Cebranopadol的镇痛耐受性出现延迟(第26天完全耐受),而等效镇痛剂量的吗啡在第11天即完全耐受 [1] 5. 大鼠可卡因成瘾作用:口服Cebranopadol(25/50 μg/kg)可逆转长期(6小时)接触可卡因的大鼠的可卡因自身给药(0.5 mg/kg/输注)增加,但不影响甜炼乳(SCM)自身给药;同时可阻断可卡因寻求的条件性复燃 [2] 6. 大鼠条件性位置偏爱:Cebranopadol可诱导条件性位置偏爱,但不影响条件化期间的自发活动 [2] 7. 小鼠疼痛模型中的镇痛活性:皮下注射Cebranopadol(10 mg/kg)在急性疼痛模型(热板、扭体、辣椒素试验)中显示显著抗伤害感受活性,减轻福尔马林试验(强直性疼痛)两个阶段的伤害性反应,降低奥沙利铂诱导的神经病理性疼痛模型中的冷异常性疼痛(效价与吗啡相当);其镇痛起效慢于吗啡(热板试验中90–120分钟 vs. 吗啡60分钟) [3] 8. 小鼠联合治疗:在奥沙利铂诱导的神经病理性疼痛模型中,Cebranopadol(10 mg/kg,皮下)与辛伐他汀同时、给药后4小时或6小时联用,未增强辛伐他汀的抗异常性疼痛活性 [3] |
| 酶活实验 |
Cebranopadol(反式6′-氟-4′,9′-二氢- n, n -二甲基-4-苯基-螺[环己烷-1,1′(3′h)-吡喃[3,4-b]吲哚]-4-胺)是一种新型镇痛药痛感肽/孤肽FQ肽(NOP)和阿片受体激动剂[Ki (nM)/EC50 (nM)/相对疗效(%):人NOP受体0.9/13.0/89;人mu-阿片肽(MOP)受体0.7/1.2/104;人阿片肽受体2.6/17/67;人阿片肽受体18/110/105].[1]
人MOP、DOP、KOP和NOP受体结合试验用小麦胚芽凝集素包被闪烁接近试验珠在微滴板上进行。[n -烯丙基-2,3-3H]纳洛酮和[tyroyl -3,5-3H]deltorphin II、[3H]Ci-977和[亮氨酸-3H]nociceptin分别作为MOP、DOP、KOP和NOP受体结合研究的配体。用于计算Ki值的辐射配体的KD值作为补充信息提供。用于MOP、DOP和KOP受体结合研究的实验缓冲液为50 mM Tris-HCl (pH 7.4),添加0.052 mg/mL牛血清白蛋白。对于NOP受体结合研究,使用的实验缓冲液为50 mM HEPES, 10 mM MgCl2, 1 mM EDTA (pH 7.4)。最终测定体积为250 μL/孔,分别为1 nM [3H]纳洛酮、1 nM [3H]三角洲啡肽、1 nM [3H]Ci-977或0.5 nM [3H]诺西普汀配体和稀释系列头孢帕多。将Cebranopadol在水中用25%的DMSO稀释,最终得到0.5%的DMSO浓度,这也作为相应的载体对照。实验开始时加入微球(1 mg /孔),在室温下预载15分钟,每250µL最终测定体积中含有23.4 μg人MOP膜、12.5 μg人DOP膜、45 μg人KOP膜或25.4 μg人NOP膜。短暂混合后,在室温下运行90分钟。然后将微量滴度板以500 rpm离心20分钟,用1450 MicroBeta Trilux测量信号率。通过非线性回归分析计算[3H]纳洛酮-、[3H]deltorphin II-、[3H]Ci-977-或[3H]痛感肽特异性受体结合50%位移的IC50值。单个实验重复运行,独立实验重复3次[1]。 1. Cebranopadol受体结合实验:采用放射性配体结合实验测定Cebranopadol对人NOP、MOP、KOP和DOP受体的Ki值;通过与特异性放射性配体的竞争性结合,量化Cebranopadol对每个受体的亲和力 [1] 2. Cebranopadol受体激活实验:开展功能实验确定Cebranopadol激活人NOP、MOP、KOP和DOP受体的EC50值和相对效能;通过检测表达各受体的重组细胞系中的下游信号通路(如G蛋白偶联)评估受体激活情况 [1] |
| 细胞实验 |
测试了 Cebranopadol 对来自中国仓鼠卵巢 K1 细胞的表达人重组 MOP、DOP 或 NOP 受体的细胞膜,或来自人胚胎肾细胞系 293 细胞的表达 KOP 受体的细胞膜的激动活性。对于每次测定,将 10 µg 膜蛋白与 0.4 nM [35S]GTPγS (GE Healthcare) 和不同浓度的激动剂在含有 20 mM HEPES (pH 7.4)、100 mM NaCl、 10 mM MgCl2、1 mM EDTA、1 mM 二硫苏糖醇、1.28 mM NaN3 和 10 µM 二磷酸鸟苷。使用前面提到的方法计算结合放射性。
|
| 动物实验 |
8.9 和 26.6 mg/kg 皮下注射,用于清醒大鼠的全身容积描记法试验。Sprague-Dawley 大鼠 Cebranopadol 溶解于由 5% 二甲基亚砜、5% Emulphor 和 90% 蒸馏水组成的溶剂中。将溶液涡旋混匀后,装入1毫升注射器进行口服注射。Cebranopadol以0.0、25和50 μg/kg的剂量通过灌胃法口服给药。盐酸可卡因以0.5 mg/kg/次的剂量溶于0.9%生理盐水中,并进行静脉自给药。甜炼乳以2:1 (v/v)的比例用水稀释。[2]
Cebranopadol对可卡因自给药递增的影响[2] 14只大鼠在固定比率1 (FR1)强化程序下接受可卡因自给药训练,每日训练6小时。每次按下有效操作杆,即可获得一次可卡因剂量(0.5 mg/kg/0.1毫升)。每次可卡因注射后均设有20秒的暂停期(TO)。在暂停期内,按压操作杆不会产生任何预定的后果。暂停期与位于操作杆上方的提示灯同时亮起,提示灯亮起表示即将进行正强化。大鼠接受15次训练(每周5天)以达到可卡因的自我给药,直至强化水平达到稳定基线(最后三次训练的变异小于10%)。药物处理采用受试者内拉丁方设计。在训练开始前30分钟,大鼠经口注射塞布拉诺帕多(0、25和50 μg/kg)。经口给药采用灌胃法,使用19号针头和8厘米长的Tygon管(内径0.030英寸,外径0.090英寸)。在两次药物测试之间,动物每隔2天进行一次可卡因自我给药。 塞布拉诺帕多对甜炼乳自我给药的影响[2] 为了模拟可卡因自我给药,每天训练12只大鼠在FR1强化程序下进行6小时的甜炼乳自我给药。每次给予甜炼乳奖励后,会出现一个20秒的TO期,在此期间,按下操作杆不会产生任何预定的后果。TO期与位于操作杆上方的提示灯同时亮起,提示即将给予正强化。大鼠接受数天的甜炼乳自我给药训练,直至达到稳定的强化基线(最后三次训练的变异小于10%)。达到稳定的基线后,在开始下一次训练前30分钟,大鼠口服塞布拉诺帕多(0、25和50 μg/kg)。动物在两次药物测试之间每隔2天进行一次SCM自我给药。 塞布拉诺帕多诱导的条件性位置偏好和运动活性[2] 采用偏倚平衡条件性位置偏好(CPP)程序评估塞布拉诺帕多诱导的CPP。在研究开始前,对未经处理的大鼠(n = 9)进行处理并适应口服给药1周。实验包括三个30分钟的阶段:预测试(1次)、条件反射训练(8次)和偏好测试(1次)。在测试开始前30分钟,将大鼠置于光线昏暗(40勒克斯)的房间内。本研究使用了一个双室(38 cm × 32 cm × 32 cm)位置条件反射装置,其墙壁上设有视觉线索(A室为条纹,B室为圆点),地板上设有触觉线索(A室为光滑,B室为粗糙)。在第1天(预测试),将未经训练的大鼠置于两个隔间之间,并允许其自由探索两个隔间30分钟。观察到每只大鼠对A室或B室存在个体偏好,并根据其最不偏好的隔间将动物分配到位置条件反射亚组;因此,本研究采用的是偏好性分配。条件反射训练在受试者自身中进行。每只大鼠在放入条件反射隔间前30分钟,隔天口服塞布拉诺帕多(25 μg/kg)和溶剂,采用平衡设计。偏好测试在最后一次条件反射训练后24小时进行。在给予溶剂30分钟后,将大鼠置于装置的非条件反射侧,并允许其自由进入两个隔间。记录动物在不同房间停留的时间。使用连接至 ANY-maze 视频追踪系统 5.11 的摄像机记录每个阶段(预测试、条件反射训练和偏好测试)的运动活动。 塞布拉诺帕多对可卡因觅药行为条件性恢复的影响[2] 可卡因自我给药训练[2] 对 10 只大鼠进行手术,在其右侧颈静脉植入留置微型聚氨酯导管。术后恢复 7 天后,开始进行自我给药训练。在存在情境/辨别性刺激 (SD) 的情况下,按照 FR1 强化程序,训练大鼠每天自我给药 6 小时可卡因(0.5 mg/kg/0.1 ml,静脉输注)。每次实验开始时,操作条件反射箱内伸出两个可伸缩的操纵杆。持续的70分贝白噪声作为辨别刺激,提示强化物随时可能出现。右侧有效操纵杆的反应会获得一定剂量的可卡因作为强化,随后进入20秒的暂停期(TO期),暂停期开始时,有效操纵杆上方的指示灯会亮起。在暂停期内,操纵杆保持无效状态,以防止意外过量使用可卡因。左侧无效操纵杆的反应没有预设的后果。 条件性恢复。[2] 两天后,对大鼠进行SD(选择性缺陷)。为了评估塞布拉诺帕多对可卡因渴求条件性恢复的影响,在恢复测试前30分钟,采用平衡拉丁方设计,对大鼠分别给予塞布拉诺帕多(0、25和50 μg/kg)治疗。恢复测试在睡眠剥夺(SD)条件下进行,持续2小时,但测试期间不提供可卡因。塞布拉诺帕多仅在SD条件下给药,两次测试间隔2天。 1. 大鼠疼痛模型方案:塞布拉诺帕多通过静脉注射(0.5–12 µg/kg)或口服(25.1–55 µg/kg)途径给予大鼠;在甩尾(急性疼痛)、类风湿性关节炎、骨癌、脊神经结扎(神经性疼痛)、糖尿病神经病变和慢性压迫性损伤模型中评估了镇痛/抗过敏作用;使用 J-113397(NOP 拮抗剂)或纳洛酮(阿片拮抗剂)评估了作用机制;使用转棒试验评估了运动协调性[1] 2. 大鼠可卡因自我给药方案:给予大鼠 6 小时可自由获取可卡因(0.5 mg/kg/次)进行自我给药,并口服 Cebranopadol(0/25/50 μg/kg);记录可卡因/SCM 的杠杆反应以评估药物对自我给药的影响;在条件反射训练期间测量条件性位置偏好和运动活性;通过呈现情境/辨别性刺激来评估可卡因渴求的条件性恢复[2] 3. 小鼠疼痛模型方案:皮下注射Cebranopadol(10 mg/kg)给小鼠;在热板(急性热痛)、醋酸诱导扭体(急性化学痛)、辣椒素(神经源性痛)、福尔马林(持续性炎症痛)和奥沙利铂诱导的神经病理性疼痛模型中评估其镇痛活性;通过冷板试验(2 °C)测量冷触诱发痛;同时、在服用辛伐他汀后4小时或6小时口服辛伐他汀(100 mg/kg)以评估联合效应;使用转棒试验评估运动功能障碍[3] |
| 毒性/毒理 (Toxicokinetics/TK) |
1. 大鼠安全性:与吗啡不同,Cebranopadol在镇痛剂量范围内及以上剂量下均未干扰运动协调和呼吸[1]
2. 小鼠运动功能:Cebranopadol(10 mg/kg,皮下注射)在转棒试验中未引起运动功能障碍[3] |
| 参考文献 |
|
| 其他信息 |
塞布拉诺帕多属于吲哚类化合物。
塞布拉诺帕多已用于疼痛、肿瘤和慢性疼痛治疗的临床试验。 塞布拉诺帕多是一种口服有效的苯类化合物,可作为伤害感受素/孤啡肽FQ受体(阿片受体样-1;OPRL1;ORL-1;NOP;κ型3阿片受体)和经典阿片受体(μ、δ和κ)的阿片肽受体激动剂,具有潜在的抗伤害感受活性。口服后,塞布拉诺帕多与NOP以及μ、δ和κ阿片受体结合,增强NOP和阿片受体介导的信号传导,干扰疼痛感觉,从而产生镇痛作用。 NOP 是阿片受体家族的成员,其内源性配体伤害感受素在调节包括疼痛在内的多种脑活动以及一些炎症和免疫反应中发挥着关键作用。 药物适应症 治疗慢性疼痛。 Cebranopadol(反式-6'-氟-4',9'-二氢-N,N-二甲基-4-苯基-螺[环己烷-1,1'(3'H)-吡喃并[3,4-b]吲哚]-4-胺)是一种新型镇痛药伤害感受素/孤啡肽 FQ 肽 (NOP) 和阿片受体激动剂[Ki (nM)/EC50 (nM)/相对疗效 (%):人 NOP 受体 0.9/13.0/89;人 μ-阿片肽 (MOP) 受体 0.7/1.2/104;塞布拉诺帕多与人κ-阿片肽受体2.6/17/67和人δ-阿片肽受体18/110/105有亲和力。在多种大鼠急性和慢性疼痛模型(甩尾试验、类风湿性关节炎、骨癌、脊神经结扎、糖尿病性神经病变)中,塞布拉诺帕多表现出高效强效的镇痛和抗痛觉过敏作用,静脉注射后ED50值为0.5-5.6 µg/kg,口服后为25.1 µg/kg。与选择性MOP受体激动剂相比,塞布拉诺帕多在慢性神经性疼痛模型中的效力高于急性伤害性疼痛模型。塞布拉诺帕多的作用持续时间长(静脉注射12 µg/kg后可持续长达7小时;在大鼠甩尾试验中口服55 µg/kg后可持续超过9小时)。在脊神经结扎模型中,塞布拉诺帕多(cebranopadol)的抗痛觉过敏活性可被选择性NOP受体拮抗剂J-113397[1-[(3R,4R)-1-环辛基甲基-3-羟甲基-4-哌啶基]-3-乙基-1,3-二氢-2H-苯并咪唑-2-酮]或阿片受体拮抗剂纳洛酮的预处理部分逆转,表明NOP受体和阿片受体激动作用均参与了该活性。在慢性压迫损伤模型中,与等效镇痛剂量的吗啡相比,塞布拉诺帕多镇痛耐受性的发展明显延迟(分别在第26天和第11天达到完全耐受)。与吗啡不同,塞布拉诺帕多在镇痛剂量范围内及以上剂量下均未干扰运动协调和呼吸。 Cebranopadol 是一种新型的伤害感受素/孤啡肽 FQ (NOP) 和阿片受体激动剂,具有镇痛作用,在多种疼痛模型中均表现出高效镇痛效果,且副作用较小。[1] Cebranopadol 目前正在进行 II 期和 III 期临床试验,用于治疗慢性疼痛和急性疼痛。近期证据表明,阿片受体和 NOP 受体激动剂的联合作用可能是一种治疗可卡因成瘾的新策略。为了进一步探究这些发现,我们研究了 Cebranopadol 对长期可接触可卡因的大鼠可卡因自我给药(0.5 mg/kg/次)和条件性复吸的影响。口服塞布拉诺帕多(0、25 和 50 μg/kg)可逆转给予大鼠长时间(6 小时)可卡因自由摄入后可卡因自我给药量的增加,但对甜炼乳(SCM)的自我给药量没有影响。塞布拉诺帕多可诱导条件性位置偏好,但在条件反射训练期间不影响运动活性。此外,塞布拉诺帕多可阻断条件性可卡因渴求的复吸。这些结果表明,口服塞布拉诺帕多可预防成瘾样行为(即摄入量增加和复吸),提示其可能是一种治疗可卡因使用障碍的新策略。然而,塞布拉诺帕多给药后观察到的条件性位置偏好提示该化合物可能具有一定的内在奖赏效应。[2] 本研究的一个局限性在于缺乏对塞布拉诺帕多药代动力学和药效学的全面表征。我们也没有评估塞布拉诺帕多对可卡因药代动力学的影响。然而,我们认为可卡因剂量递增的减少与血液中可卡因水平可能存在的药代动力学效应无关,因为塞布拉诺帕多有效地降低了条件性复吸。在本研究中,由于无法获得可卡因,因此排除了其对血液中可卡因水平的潜在影响。我们也没有发现剂量反应曲线的偏移或介导其临床前疗效的特定受体。需要进行后续研究来全面表征塞布拉诺帕多的强化特性和潜在滥用风险,尤其考虑到我们发现塞布拉诺帕多能够诱导条件性位置偏好。然而,尽管从理论角度来看,此类表征研究对于理解精确的作用机制和促进药物开发至关重要,但已证实塞布拉诺帕多在人体中具有良好的耐受性,并且目前正在多个临床试验中进行疼痛治疗的测试。总之,本研究提供了塞布拉诺帕多逆转可卡因强迫样反应和线索诱发的可卡因渴求复发的临床前疗效证据。塞布拉诺帕多可能成为预防可卡因滥用和复发的新型治疗选择。[2] 1. 塞布拉诺帕多是一种新型螺环吲哚衍生物,对NOP和阿片受体具有双重激动作用,被设计为一种具有良好副作用特征的强效镇痛药。[1] 2. Cebranopadol 正在进行 II 期和 III 期临床试验,用于治疗慢性疼痛和急性疼痛(糖尿病性神经痛、癌症疼痛)[2,3]。 3. Cebranopadol 的双重 NOP/阿片受体激动作用可能代表了一种治疗可卡因使用障碍的新策略,尽管它本身具有内在的奖赏效应(条件性位置偏好)[2]。 4. Cebranopadol 具有治疗小鼠多种疼痛类型的潜力,包括炎症性和化疗(奥沙利铂)引起的神经性疼痛[3]。 5. 与吗啡相比,Cebranopadol 的镇痛耐受性延迟是其治疗慢性疼痛的关键优势[1]。 |
| 分子式 |
C24H27FN2O
|
|
|---|---|---|
| 分子量 |
378.49
|
|
| 精确质量 |
378.21
|
|
| 元素分析 |
C, 68.34; H, 6.58; F, 4.00; N, 5.90; O, 15.17
|
|
| CAS号 |
863513-91-1
|
|
| 相关CAS号 |
Cebranopadol ((1α,4α)stereoisomer);863513-93-3
|
|
| PubChem CID |
11848225
|
|
| 外观&性状 |
Light yellow to yellow solid powder
|
|
| 密度 |
1.2±0.1 g/cm3
|
|
| 沸点 |
547.5±50.0 °C at 760 mmHg
|
|
| 闪点 |
284.9±30.1 °C
|
|
| 蒸汽压 |
0.0±1.5 mmHg at 25°C
|
|
| 折射率 |
1.644
|
|
| LogP |
5.14
|
|
| tPSA |
28.26
|
|
| 氢键供体(HBD)数目 |
1
|
|
| 氢键受体(HBA)数目 |
3
|
|
| 可旋转键数目(RBC) |
2
|
|
| 重原子数目 |
28
|
|
| 分子复杂度/Complexity |
553
|
|
| 定义原子立体中心数目 |
0
|
|
| SMILES |
CN(C)C1(CCC2(CC1)C3=C(CCO2)C4=C(N3)C=CC(=C4)F)C5=CC=CC=C5
|
|
| InChi Key |
CSMVOZKEWSOFER-UHFFFAOYSA-N
|
|
| InChi Code |
InChI=1S/C24H27FN2O/c1-27(2)23(17-6-4-3-5-7-17)11-13-24(14-12-23)22-19(10-15-28-24)20-16-18(25)8-9-21(20)26-22/h3-9,16,26H,10-15H2,1-2H3
|
|
| 化学名 |
6-fluoro-N,N-dimethyl-1'-phenylspiro[4,9-dihydro-3H-pyrano[3,4-b]indole-1,4'-cyclohexane]-1'-amine
|
|
| 别名 |
|
|
| HS Tariff Code |
2934.99.9001
|
|
| 存储方式 |
Powder -20°C 3 years 4°C 2 years In solvent -80°C 6 months -20°C 1 month |
|
| 运输条件 |
Room temperature (This product is stable at ambient temperature for a few days during ordinary shipping and time spent in Customs)
|
| 溶解度 (体外实验) |
DMSO: 10mM
Water: 1 mg/mL (Insoluble) Ethanol: |
|---|---|
| 溶解度 (体内实验) |
配方 1 中的溶解度: 0.67 mg/mL (1.77 mM) in 10% DMSO + 40% PEG300 + 5% Tween80 + 45% Saline (这些助溶剂从左到右依次添加,逐一添加), 悬浮液;超声助溶。
例如,若需制备1 mL的工作液,可将100 μL 6.7 mg/mL澄清DMSO储备液加入400 μL PEG300中,混匀;然后向上述溶液中加入50 μL Tween-80,混匀;加入450 μL生理盐水定容至1 mL。 *生理盐水的制备:将 0.9 g 氯化钠溶解在 100 mL ddH₂O中,得到澄清溶液。 配方 2 中的溶解度: 0.67 mg/mL (1.77 mM) in 10% DMSO + 90% (20% SBE-β-CD in Saline) (这些助溶剂从左到右依次添加,逐一添加), 悬浊液; 超声助溶。 例如,若需制备1 mL的工作液,可将 100 μL 6.7mg/mL澄清的DMSO储备液加入到900μL 20%SBE-β-CD生理盐水中,混匀。 *20% SBE-β-CD 生理盐水溶液的制备(4°C,1 周):将 2 g SBE-β-CD 溶解于 10 mL 生理盐水中,得到澄清溶液。 View More
配方 3 中的溶解度: ≥ 0.67 mg/mL (1.77 mM) (饱和度未知) in 10% DMSO + 90% Corn Oil (这些助溶剂从左到右依次添加,逐一添加), 澄清溶液。 1、请先配制澄清的储备液(如:用DMSO配置50 或 100 mg/mL母液(储备液)); 2、取适量母液,按从左到右的顺序依次添加助溶剂,澄清后再加入下一助溶剂。以 下列配方为例说明 (注意此配方只用于说明,并不一定代表此产品 的实际溶解配方): 10% DMSO → 40% PEG300 → 5% Tween-80 → 45% ddH2O (或 saline); 假设最终工作液的体积为 1 mL, 浓度为5 mg/mL: 取 100 μL 50 mg/mL 的澄清 DMSO 储备液加到 400 μL PEG300 中,混合均匀/澄清;向上述体系中加入50 μL Tween-80,混合均匀/澄清;然后继续加入450 μL ddH2O (或 saline)定容至 1 mL; 3、溶剂前显示的百分比是指该溶剂在最终溶液/工作液中的体积所占比例; 4、 如产品在配制过程中出现沉淀/析出,可通过加热(≤50℃)或超声的方式助溶; 5、为保证最佳实验结果,工作液请现配现用! 6、如不确定怎么将母液配置成体内动物实验的工作液,请查看说明书或联系我们; 7、 以上所有助溶剂都可在 Invivochem.cn网站购买。 |
| 制备储备液 | 1 mg | 5 mg | 10 mg | |
| 1 mM | 2.6421 mL | 13.2104 mL | 26.4208 mL | |
| 5 mM | 0.5284 mL | 2.6421 mL | 5.2842 mL | |
| 10 mM | 0.2642 mL | 1.3210 mL | 2.6421 mL |
1、根据实验需要选择合适的溶剂配制储备液 (母液):对于大多数产品,InvivoChem推荐用DMSO配置母液 (比如:5、10、20mM或者10、20、50 mg/mL浓度),个别水溶性高的产品可直接溶于水。产品在DMSO 、水或其他溶剂中的具体溶解度详见上”溶解度 (体外)”部分;
2、如果您找不到您想要的溶解度信息,或者很难将产品溶解在溶液中,请联系我们;
3、建议使用下列计算器进行相关计算(摩尔浓度计算器、稀释计算器、分子量计算器、重组计算器等);
4、母液配好之后,将其分装到常规用量,并储存在-20°C或-80°C,尽量减少反复冻融循环。
计算结果:
工作液浓度: mg/mL;
DMSO母液配制方法: mg 药物溶于 μL DMSO溶液(母液浓度 mg/mL)。如该浓度超过该批次药物DMSO溶解度,请首先与我们联系。
体内配方配制方法:取 μL DMSO母液,加入 μL PEG300,混匀澄清后加入μL Tween 80,混匀澄清后加入 μL ddH2O,混匀澄清。
(1) 请确保溶液澄清之后,再加入下一种溶剂 (助溶剂) 。可利用涡旋、超声或水浴加热等方法助溶;
(2) 一定要按顺序加入溶剂 (助溶剂) 。
Link: https://clinicaltrials.gov/ct2/show/NCT06423703
Conditions:Acute PainLink: https://clinicaltrials.gov/ct2/show/NCT06545097
Conditions:Acute PainLink: https://clinicaltrials.gov/ct2/show/NCT06453265
Conditions:Abuse, Drug
Title:Safety and Efficacy of GRT6005 in Pain Due to Diabetic Polyneuropathy
Status:Completed
updateDate:2021-07-15
Ctid:NCT01347671
Link: https://clinicaltrials.gov/ct2/show/NCT01347671
Conditions:Pain|Diabetic NeuropathiesLink: https://clinicaltrials.gov/ct2/show/NCT02031432
Conditions:Pain|Neoplasms|Chronic PainLink: https://clinicaltrials.gov/ct2/show/NCT01964378
Conditions:Pain|Neoplasms|Chronic PainLink: https://clinicaltrials.gov/ct2/show/NCT03757559
Conditions:Abuse, DrugLink: https://clinicaltrials.gov/ct2/show/NCT01725087
Conditions:Low Back PainLink: https://clinicaltrials.gov/ct2/show/NCT01357837
Conditions:Osteoarthritis of the KneeLink: https://clinicaltrials.gov/ct2/show/NCT00872885
Conditions:Post Operative PainLink: https://clinicaltrials.gov/ct2/show/NCT00878293
Conditions:Diabetic PolyneuropathyLink: https://www.clinicaltrialsregister.eu/ctr-search/search?query=2008-004794-18
Condition:painful diabetic polyneuropathyLink: https://www.clinicaltrialsregister.eu/ctr-search/search?query=2010-022557-42
Condition:Pain due to diabetic polyneuropathy.
Duration of action of cebranopadol (12µg/kg) compared with fentanyl (9.4µg/kg) and morphine (1.9 mg/kg) after intravenous administration in the rat tail-flick test.J Pharmacol Exp Ther.2014 Jun;349(3):535-48. |
|---|
Analgesic effect of cebranopadol on spinal nerve ligation-induced mononeuropathic pain (SNL) and complete Freund’s adjuvant-induced chronic rheumatoid arthritic pain (CFA) 30 minutes after, and on tail flick-induced heat nociception (TF) 20 minutes after intravenous administration.J Pharmacol Exp Ther.2014 Jun;349(3):535-48. |
Effect of intravenous cebranopadol on mechanical sensitivity in the ipsilateral and contralateral paws in a rat model of bone cancer pain.J Pharmacol Exp Ther.2014 Jun;349(3):535-48. |
Antihyperalgesic activity of cebranopadol in streptozotocin (STZ)-treated and control rats measured as % MPE (mean ± S.E.M.;n= 10) by means of a paw pressure test in a model of STZ-induced diabetic polyneuropathy.J Pharmacol Exp Ther.2014 Jun;349(3):535-48. |
|---|
Effect of 1.0, 2.15, and 4.64 mg/kg i.p. J-113397 on the antihypersensitive effect of 1.7μg/kg i.v. cebranopadol (A) and 8.9 mg/kg i.v. morphine (B) in the spinal nerve ligation (SNL) model. Effect of 0.3 and 1.0 mg/kg i.p. naloxone on the antihypersensitive effect of 1.7μg/kg i.v. cebranopadol (C) and of 0.1, 0.3, and 1.0 mg/kg i.p.naloxone on the antihypersensitive effect of 8.9 mg/kg i.v. morphine (D) in the SNL model. Data are given as percentage of maximum possible effect (mean ± S.E.M.;n= 10) measured with an electronic von Frey filament based on the measurement of ipsilateral withdrawal thresholds 30 minutes after administration of cebranopadol or morphine.J Pharmacol Exp Ther.2014 Jun;349(3):535-48. |
Antiallodynic effect of repeated daily intraperitoneal administration of cebranopadol or vehicle as measured by number of paw lifts from a cold plate during 2 minutes (mean ± S.E.M.;n= 13–15) (A) or % MPE (B) in the chronic constriction injury model.J Pharmacol Exp Ther.2014 Jun;349(3):535-48. |
Dose-dependent effects of cebranopadol (A) and morphine (B) on motor coordination in rats.J Pharmacol Exp Ther.2014 Jun;349(3):535-48. |
|---|
Effects of cebranopadol (A and C) and morphine (B and D) on respiratory function in the whole-body plethysmography test in conscious rats.J Pharmacol Exp Ther.2014 Jun;349(3):535-48. |
 NSC23005 sodium
 GNF-6231
 FIPI HCl
 GSK-962
InvivoChem的所有产品仅用于作科学研究,不面向患者销售
Copyright 2020 InvivoChem LLC | All Rights Reserved 粤ICP备20063088号-1


 COA


 粤公网安备 44011102003439号
 463611831
