| 规格 | 价格 | 库存 | 数量 |
|---|---|---|---|
| 10 mM * 1 mL in DMSO |
|
||
| 1mg |
|
||
| 2mg |
|
||
| 5mg |
|
||
| 10mg |
|
||
| 25mg |
|
||
| 50mg |
|
||
| 100mg |
|
||
| Other Sizes |
|

| 靶点 |
PPARα
GW-590735 specifically targets peroxisome proliferator-activated receptor alpha (PPARα), a nuclear receptor that regulates the expression of genes involved in fatty acid oxidation, lipid metabolism, and energy homeostasis. The compound exhibits an EC50 of 4 nM on PPARα with at least 500-fold selectivity compared to PPARδ and PPARγ. By activating PPARα, GW-590735 promotes the transcription of target genes that enhance lipid catabolism and reduce triglyceride levels. Its high selectivity minimizes off-target effects on other PPAR isoforms. |
|---|---|
| 体外研究 (In Vitro) |
过氧化物酶体增殖物激活受体PPARα、PPARγ和PPARδ是配体激活的转录因子,在脂质稳态中发挥关键作用。贝特类药物通过部分作为PPARα激动剂的活性,提高循环中高密度脂蛋白胆固醇水平并降低甘油三酯水平;然而,贝特类药物的效力较低且选择性有限,可能限制其疗效,因此开发效力更强、选择性更高的PPARα激动剂是十分必要的。对选择性PPARδ激动剂1(GW501516)进行修饰,引入贝特类药物的2-芳基-2-甲基丙酸基团,显著提高了其对PPARα的激动效力和选择性。该系列化合物的优化得到化合物25a,其对PPARα的EC50值为4 nM,且对PPARδ和PPARγ的选择性至少高500倍。化合物 25a (GW590735) 已进入治疗脂质失衡疾病的临床试验阶段[1]。
在无细胞生化分析中,GW-590735 是一种强效的 PPARα 激动剂,EC50 为 4 nM。在使用 PPAR 反应性报告系统的细胞分析中,该化合物表现出对 PPARα 介导的转录的强效激活作用,EC50 为 4 nM,同时对 PPARδ 和 PPARγ 的活性极低(选择性至少高 500 倍)。这些数据证实了其对 PPARα 的高效性和选择性。该化合物的活性通常使用荧光素酶报告基因检测法在转染了 PPARα 表达构建体和 PPAR 反应元件驱动的报告质粒的细胞中进行测定。 |
| 体内研究 (In Vivo) |
GW 590735(0.5–5 mg/kg;口服,每日两次,连续 5 天)可提高 Apo-AI 转基因小鼠模型(人转基因雄性 C57BL/6 小鼠)中的 HDL 胆固醇水平,并降低 LDLc 和 TG 水平。APOA-II(1)。GW 590735(静脉注射;2.7 mg/kg;大鼠)的 Cl、Vd、T1/2 和 F% 分别在 2.4 小时、1 L/kg、5 mL/min/kg 和 47% 后显示 [1]。 GW 590735(静脉注射;2 mg/kg;犬)治疗结果显示,清除率 (Cl)、分布容积 (Vd)、半衰期 (T1/2) 和清除率 (F%) 分别为 13 mL/min/kg、2.8 L/kg、2.6 小时和 85% [1]。
目前关于 GW-590735 的具体体内数据有限,但作为一种 PPARα 激动剂,预计其在血脂异常和代谢综合征动物模型中具有疗效。已知 PPARα 激动剂可降低甘油三酯水平、升高高密度脂蛋白胆固醇 (HDL-C) 并改善体内胰岛素敏感性。GW-590735 可用于高脂饮食喂养或遗传性肥胖啮齿动物模型的研究,研究终点包括血脂谱、葡萄糖耐量和组织基因表达分析。该化合物可用于血脂异常和代谢调节的研究。 |
| 酶活实验 |
将蛋白质用缓冲液C稀释至1 mg/mL,最终缓冲液组成为220 mM乙酸铵、20 mM HEPES(pH 7.5)、1 mM EDTA和1 mM DTT。将肽SRC116以1.5的摩尔比加入,配制成2 mg/100 μL的DMSO储备液。然后以5:1的摩尔比加入配体,配制成2 mg/100 μL的DMSO储备液,并在4 K下离心20分钟以澄清溶液,之后使用Centriprep 10超滤装置进行浓缩。将含有PPARα LBD-SRC1复合物的溶液浓缩至约10 mg/mL,产率为80%[1]。
使用基于细胞的报告基因检测方法评估PPARα激动剂活性。将HEK293或COS-7细胞与PPARα表达质粒和PPAR反应元件(PPRE)驱动的荧光素酶报告质粒共转染。用不同浓度(例如0.01 nM至10 μM)的GW-590735处理细胞18-24小时。使用发光仪测量荧光素酶活性,并根据剂量反应曲线计算EC50值。通过在类似的报告基因检测中测试该化合物对PPARδ和PPARγ的活性来评估其选择性。 |
| 细胞实验 |
利用质粒载体pRSETA的T7启动子表达带有N端6xHis标签的PPARα配体结合域(氨基酸192-468)。将该表达载体转化至BL21(DE3)大肠杆菌细胞中,并在24℃摇瓶中培养66小时。收集细胞,重悬并裂解。将裂解的细胞离心,取上清液上样至Ni-琼脂糖柱。用150 mL缓冲液A(10%甘油,20 mM HEPES pH 7.5,25 mM咪唑)洗涤柱子,然后用450 mL缓冲液B(10%甘油,20 mM HEPES pH 7.5,500 mM咪唑)梯度洗脱蛋白。在20%缓冲液B洗脱的蛋白质用等体积的缓冲液C(20 mM HEPES,pH 7.5,1 mM EDTA)稀释,并上样至100 mL S-Sepharose柱。用100 mL缓冲液C洗涤柱子,然后用200 mL缓冲液D(20 mM HEPES,pH 7.5,10 mM DTT,1 M乙酸铵)梯度洗脱PPARα LBD蛋白。PPARα LBD在43%缓冲液D处从柱子上洗脱下来。蛋白质产量为9 mg/L培养细胞,纯度>95%,经SDS-PAGE分析[1]测定。
GW-590735的细胞活性检测采用转染了PPARα表达构建体和PPRE-荧光素酶报告基因的HEK293或COS-7细胞进行。细胞在含10%胎牛血清的DMEM培养基中,于37℃、5% CO₂条件下培养。转染后,用不同浓度的GW-590735处理细胞18-24小时。使用荧光素酶检测试剂盒测定荧光素酶活性。为验证特异性,对PPARδ和PPARγ进行类似检测。该化合物通常溶于DMSO,并用培养基稀释,最终DMSO浓度≤0.1%。 |
| 动物实验 |
大鼠和犬的药代动力学研究。[1]
化合物25a以3 mg/kg的剂量,溶于pH 7、0.1% Tween80的缓冲液中,经口灌胃给予Wistar大鼠(n = 15);并以2.7 mg/kg的剂量,溶于10% DMSO和PEG200的溶液中,经阴茎静脉注射给予Wistar大鼠(n = 30)。化合物25a以3 mg/kg的剂量,溶于pH 7、0.1% Tween80的缓冲液中,经胃管灌注给予雄性比格犬(n = 3);并以2 mg/kg的剂量,溶于10% DMSO和PEG200的溶液中,经头静脉注射给予雄性比格犬。血液样本置于冰水上,离心后收集血浆。血浆样本冷冻保存于-20 °C,直至分析。血浆样品(0.5 mL)用 1:1 缓冲液(NaH₂PO₄,0.1 M,pH 4)稀释,然后用乙酸乙酯(5 mL)萃取。乙酸乙酯蒸发后,残余物用 200 μL 流动相(水/乙腈/三氟乙酸;30v/70v/0.1%)重悬。采用高效液相色谱-串联质谱法(LC/MS/MS)分析样品。药代动力学参数采用 SIPHAR 系统测定。 Apo-AI 转基因小鼠模型。[1] 将携带人 ApoA-I 转基因的雄性 C57BL/6 小鼠随机分为 n = 5 组。从小鼠 9 周龄开始,每天两次口服给予赋形剂(0.5% HPMC/1% Tween80,pH = 7.0)或指定剂量的化合物混悬液,持续 5 天。动物禁食过夜后,通过心脏穿刺采集血样。收集并称重整个肝脏。血样在37℃下静置30分钟使其凝固,然后以10000 rpm离心10分钟。收集总血清,并冷冻于-20℃直至使用。分别使用试剂盒61219和61236,按照制造商说明测定总胆固醇和总甘油三酯。在37℃孵育10分钟后,使用iEMS读数仪在492 nm处读取比色反应。采用高效液相色谱法(HPLC)分离胆固醇、高密度脂蛋白(HDL)、低密度脂蛋白(LDL)和极低密度脂蛋白(VLDL)组分。将样品用磷酸盐缓冲液(不含钙镁离子)稀释1/5,并在进行HPLC分析前用0.45 μm滤膜过滤以去除过量蛋白质。所有标有星号的变化均具有统计学意义(p < 0.05),经单因素方差分析(ANOVA)确定。 GW-590735 的体内疗效研究将在血脂异常的啮齿动物模型中进行。高脂饮食喂养的小鼠或基因修饰模型(例如,ApoE 缺陷小鼠)将接受 GW-590735 灌胃治疗,剂量范围为每日 1-30 mg/kg,持续 2-4 周。将采集血样以检测血清甘油三酯、总胆固醇、高密度脂蛋白胆固醇(HDL)和低密度脂蛋白胆固醇(LDL)。可能进行葡萄糖耐量试验和胰岛素耐量试验。将采集组织(肝脏、脂肪组织、肌肉组织)用于通过 qPCR 分析 PPARα 靶基因的表达。 |
| 药代性质 (ADME/PK) |
大鼠和犬的药代动力学。[1] 大鼠静脉注射化合物 25a (GW590735) (2.7 mg/kg) 后,其组织分布有限,分布容积 (1 L/kg) 与体液总量 (0.6 L/kg) 相近。总血浆清除率较低 (5 mL/min/kg),约占大鼠肝血流量的 6%。低清除率和中等分布容积导致血浆半衰期为 2.4 小时。单次口服 3 mg/kg 化合物 25a 后,1.5 小时后血浆浓度达到峰值 1461 ng/mL。生物利用度较高 (47%)。静脉注射化合物 25a (GW590735) 2 mg/kg 后,该药物组织分布有限,分布容积 (2.8 L/kg) 大于体液总量 (0.6 L/kg)。总血浆清除率中等 (13 mL/min/kg),约占犬肝血流量的 35%。这种中等清除率和低分布容积导致血浆半衰期为 2.6 小时。单次口服 3 mg/kg 该化合物后,25 年后血浆峰浓度为 1449 ng/mL。生物利用度高 (85%)。
GW-590735 的具体药代动力学数据有限。作为一种源自贝特类药物的小分子 PPARα 激动剂,该化合物预计具有良好的口服生物利用度。该化合物通常溶于二甲基亚砜(DMSO)用于体外研究,也可配制成合适的载体,例如聚乙二醇400(PEG400)或玉米油,用于体内给药。需要进行药代动力学研究以确定半衰期、血药浓度峰值(Cmax)和口服生物利用度等参数。该化合物应以粉末形式储存于-20°C。 |
| 毒性/毒理 (Toxicokinetics/TK) |
GW-590735 的毒理学数据有限。作为一种研究化合物,尚未有包括急性毒性和重复给药毒性评估在内的全面毒理学研究报告。PPARα 激动剂(贝特类药物)通常耐受性良好,但在某些情况下可能引起胃肠道紊乱、肝酶升高和肌病。该化合物对 PPARα 相对于 PPARγ 和 PPARδ 的高选择性可能降低脱靶效应。操作时应采取标准安全预防措施,该化合物仅供研究使用,不得用于人体治疗。
|
| 参考文献 | |
| 其他信息 |
大鼠和犬的药代动力学研究。
在大鼠中,静脉注射化合物 25a(2.7 mg/kg)导致组织分布有限,分布容积(1 L/kg)与体液总量(0.6 L/kg)相近。总血浆清除率较低(5 mL/min/kg),约占大鼠肝血流量的 6%。低清除率和中等分布容积导致血浆半衰期为 2.4 小时。单次口服化合物 25a(3 mg/kg)后,1.5 小时后血浆浓度达到峰值 1461 ng/mL。生物利用度较高(47%)。 在犬中,静脉注射化合物 25a(2 mg/kg)导致组织分布有限,分布容积(2.8 L/kg)大于体液总量(0.6 L/kg)。总血浆清除率中等(13 mL/min/kg),约占犬肝血流量的35%。中等清除率和低分布容积导致血浆半衰期为2.6小时。单次口服化合物25a(3 mg/kg)后,该化合物的血浆峰浓度为1449 ng/mL。生物利用度高(85%)。[1] 体内药理学。 该系列中的几种化合物在血脂异常动物模型中显示出显著的体内活性,化合物25a即为一例。人Apo-AI转基因小鼠模型被认为可能与人类疾病相关,因为贝特类药物在这些模型中上调Apo-AI的表达,而不是像在其他啮齿动物模型中观察到的那样抑制Apo-AI的表达。化合物 25a 在小鼠和人体内表现出相似的 PPARα 激动剂效力和选择性(小鼠 PPAR EC50,α = 15 nM;δ = 1000 nM;γ > 10000 nM)。25a 配制成 pH 7.0 的 0.5% HPMC 100/1% Tween80 混悬液,连续 5 天每日两次口服给药,结果显示循环 TG、VLDLc 和 LDLc 呈剂量依赖性降低,同时 HDLc 升高(表 7)。HDL 效应的 ED50 约为 1 mg/kg。治疗还提高了循环 Apo-AI 水平(数据未显示),这与作用机制一致。作为对照,在人 Apo-AI 转基因小鼠中测试了 50 mg/kg 的非诺贝特。该化合物产生了预期效果,使血浆甘油三酯(TG)、极低密度脂蛋白胆固醇(VLDL-C)和低密度脂蛋白胆固醇(LDL-C)分别降低了43%、64%和78%,同时使高密度脂蛋白胆固醇(HDL-C)升高了26%。在Apo-AI转基因小鼠模型中,化合物25a降低了LDL-C和TG,并升高了HDL-C,表明其在治疗血脂异常和高甘油三酯血症方面具有显著的治疗价值。化合物25a(GW590735)已进入治疗脂代谢紊乱的临床试验阶段。[1] 基于对PPARα活性较弱的选择性PPARδ激动剂1,我们开发了一系列高效选择性的PPARα激动剂,其中化合物25a已进入临床评估阶段。化合物 25a 具有优异的效力和 PPAR 亚型选择性,表明其在治疗血脂异常和高甘油三酯血症方面比贝特类药物具有显著更佳的疗效。 GW-590735 是一种强效且选择性的 PPARα 激动剂,EC50 为 4 nM,对 PPARδ 和 PPARγ 的选择性至少高 500 倍。它是通过对 PPARδ 激动剂 GW501516 进行修饰而得到的,使其具有类似贝特类药物的结构特征。该化合物用于血脂异常和代谢紊乱的研究。目前尚无临床试验或监管部门的批准。仅供研究使用。 |
| 分子式 |
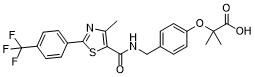
C23H21F3N2O4S
|
|---|---|
| 分子量 |
478.49
|
| 精确质量 |
478.117
|
| 元素分析 |
C, 57.73; H, 4.42; F, 11.91; N, 5.85; O, 13.37; S, 6.70
|
| CAS号 |
343321-96-0
|
| 相关CAS号 |
343321-96-0
|
| PubChem CID |
9956726
|
| 外观&性状 |
White to off-white solid powder
|
| 密度 |
1.3±0.1 g/cm3
|
| 折射率 |
1.572
|
| LogP |
5.22
|
| tPSA |
117Ų
|
| 氢键供体(HBD)数目 |
2
|
| 氢键受体(HBA)数目 |
9
|
| 可旋转键数目(RBC) |
7
|
| 重原子数目 |
33
|
| 分子复杂度/Complexity |
690
|
| 定义原子立体中心数目 |
0
|
| SMILES |
CC1=C(SC(C2=CC=C(C(F)(F)F)C=C2)=N1)C(NCC3=CC=C(OC(C)(C(O)=O)C)C=C3)=O
|
| InChi Key |
ILUPZUOBHCUBKB-UHFFFAOYSA-N
|
| InChi Code |
InChI=1S/C23H21F3N2O4S/c1-13-18(33-20(28-13)15-6-8-16(9-7-15)23(24,25)26)19(29)27-12-14-4-10-17(11-5-14)32-22(2,3)21(30)31/h4-11H,12H2,1-3H3,(H,27,29)(H,30,31)
|
| 化学名 |
2-methyl-2-[4-[[[4-methyl-2-[4-(trifluoromethyl)phenyl]-1,3-thiazole-5-carbonyl]amino]methyl]phenoxy]propanoic acid
|
| 别名 |
GW 590735; GW-590735;343321-96-0; 622402-22-6; GW590735; GW-590735; 2-methyl-2-(4-((4-methyl-2-(4-(trifluoromethyl)phenyl)thiazole-5-carboxamido)methyl)phenoxy)propanoic acid; QKY617BBX5; CHEMBL219586; GW590735
|
| HS Tariff Code |
2934.99.9001
|
| 存储方式 |
Powder -20°C 3 years 4°C 2 years In solvent -80°C 6 months -20°C 1 month 注意: 本产品在运输和储存过程中需避光。 |
| 运输条件 |
Room temperature (This product is stable at ambient temperature for a few days during ordinary shipping and time spent in Customs)
|
| 溶解度 (体外实验) |
DMSO: ~250 mg/mL (~522.5 mM)
|
|---|---|
| 溶解度 (体内实验) |
注意: 如下所列的是一些常用的体内动物实验溶解配方,主要用于溶解难溶或不溶于水的产品(水溶度<1 mg/mL)。 建议您先取少量样品进行尝试,如该配方可行,再根据实验需求增加样品量。
注射用配方
注射用配方1: DMSO : Tween 80: Saline = 10 : 5 : 85 (如: 100 μL DMSO → 50 μL Tween 80 → 850 μL Saline)(IP/IV/IM/SC等) *生理盐水/Saline的制备:将0.9g氯化钠/NaCl溶解在100 mL ddH ₂ O中,得到澄清溶液。 注射用配方 2: DMSO : PEG300 :Tween 80 : Saline = 10 : 40 : 5 : 45 (如: 100 μL DMSO → 400 μL PEG300 → 50 μL Tween 80 → 450 μL Saline) 注射用配方 3: DMSO : Corn oil = 10 : 90 (如: 100 μL DMSO → 900 μL Corn oil) 示例: 以注射用配方 3 (DMSO : Corn oil = 10 : 90) 为例说明, 如果要配制 1 mL 2.5 mg/mL的工作液, 您可以取 100 μL 25 mg/mL 澄清的 DMSO 储备液,加到 900 μL Corn oil/玉米油中, 混合均匀。 View More
注射用配方 4: DMSO : 20% SBE-β-CD in Saline = 10 : 90 [如:100 μL DMSO → 900 μL (20% SBE-β-CD in Saline)] 口服配方
口服配方 1: 悬浮于0.5% CMC Na (羧甲基纤维素钠) 口服配方 2: 悬浮于0.5% Carboxymethyl cellulose (羧甲基纤维素) 示例: 以口服配方 1 (悬浮于 0.5% CMC Na)为例说明, 如果要配制 100 mL 2.5 mg/mL 的工作液, 您可以先取0.5g CMC Na并将其溶解于100mL ddH2O中,得到0.5%CMC-Na澄清溶液;然后将250 mg待测化合物加到100 mL前述 0.5%CMC Na溶液中,得到悬浮液。 View More
口服配方 3: 溶解于 PEG400 (聚乙二醇400) 请根据您的实验动物和给药方式选择适当的溶解配方/方案: 1、请先配制澄清的储备液(如:用DMSO配置50 或 100 mg/mL母液(储备液)); 2、取适量母液,按从左到右的顺序依次添加助溶剂,澄清后再加入下一助溶剂。以 下列配方为例说明 (注意此配方只用于说明,并不一定代表此产品 的实际溶解配方): 10% DMSO → 40% PEG300 → 5% Tween-80 → 45% ddH2O (或 saline); 假设最终工作液的体积为 1 mL, 浓度为5 mg/mL: 取 100 μL 50 mg/mL 的澄清 DMSO 储备液加到 400 μL PEG300 中,混合均匀/澄清;向上述体系中加入50 μL Tween-80,混合均匀/澄清;然后继续加入450 μL ddH2O (或 saline)定容至 1 mL; 3、溶剂前显示的百分比是指该溶剂在最终溶液/工作液中的体积所占比例; 4、 如产品在配制过程中出现沉淀/析出,可通过加热(≤50℃)或超声的方式助溶; 5、为保证最佳实验结果,工作液请现配现用! 6、如不确定怎么将母液配置成体内动物实验的工作液,请查看说明书或联系我们; 7、 以上所有助溶剂都可在 Invivochem.cn网站购买。 |
| 制备储备液 | 1 mg | 5 mg | 10 mg | |
| 1 mM | 2.0899 mL | 10.4495 mL | 20.8991 mL | |
| 5 mM | 0.4180 mL | 2.0899 mL | 4.1798 mL | |
| 10 mM | 0.2090 mL | 1.0450 mL | 2.0899 mL |
1、根据实验需要选择合适的溶剂配制储备液 (母液):对于大多数产品,InvivoChem推荐用DMSO配置母液 (比如:5、10、20mM或者10、20、50 mg/mL浓度),个别水溶性高的产品可直接溶于水。产品在DMSO 、水或其他溶剂中的具体溶解度详见上”溶解度 (体外)”部分;
2、如果您找不到您想要的溶解度信息,或者很难将产品溶解在溶液中,请联系我们;
3、建议使用下列计算器进行相关计算(摩尔浓度计算器、稀释计算器、分子量计算器、重组计算器等);
4、母液配好之后,将其分装到常规用量,并储存在-20°C或-80°C,尽量减少反复冻融循环。
计算结果:
工作液浓度: mg/mL;
DMSO母液配制方法: mg 药物溶于 μL DMSO溶液(母液浓度 mg/mL)。如该浓度超过该批次药物DMSO溶解度,请首先与我们联系。
体内配方配制方法:取 μL DMSO母液,加入 μL PEG300,混匀澄清后加入μL Tween 80,混匀澄清后加入 μL ddH2O,混匀澄清。
(1) 请确保溶液澄清之后,再加入下一种溶剂 (助溶剂) 。可利用涡旋、超声或水浴加热等方法助溶;
(2) 一定要按顺序加入溶剂 (助溶剂) 。
Link: https://clinicaltrials.gov/ct2/show/NCT00169559
Conditions:DyslipidaemiasLink: https://clinicaltrials.gov/ct2/show/NCT00388180
Conditions:Hypercholesterolemia|Dyslipidaemias|Obesity PPARγ agonist-23
 PPARγ agonist 17
 E0924G
 PPAR agonist 6
InvivoChem的所有产品仅用于作科学研究,不面向患者销售
Copyright 2020 InvivoChem LLC | All Rights Reserved 粤ICP备20063088号-1


 COA
 粤公网安备 44011102003439号
 463611831
