| 规格 | 价格 | |
|---|---|---|
| 500mg | ||
| 1g | ||
| Other Sizes |

| 靶点 |
Mite
|
|---|---|
| 药代性质 (ADME/PK) |
吸收、分布和排泄
口服芬吡肟后,大鼠对其吸收良好。吸收的芬吡肟主要经胆汁排泄,少量经尿液排泄。168 小时后,器官和组织中的残留水平较低。未发现生物蓄积的证据。 将四只雄性 Sprague-Dawley CD 大鼠分为四组,分别在 10 平方厘米的皮肤上单次涂抹 14C-吡唑-芬吡肟水溶液,剂量分别为 0.1、1.0 或 5.2 mg/mL,持续 0.5、1、2、4、10 或 24 小时,并在暴露期结束时处死。所有给药后,血液中放射性标记物的浓度均非常低。尿液排泄量很少,但随着暴露时间的延长而增加;暴露24小时后,0.7-0.9%的给药剂量被排出体外。治疗10小时和24小时后,在粪便中检测到放射性标记物,1 mg剂量组的粪便排泄率为1.4%,10 mg剂量组为0.5%,52 mg剂量组为0.2%。这些结果表明,芬吡肟几乎不经皮肤吸收,主要通过胆汁-粪便和尿液途径排泄。 将6只雄性和6只雌性Sprague-Dawley大鼠(均带有胆管插管)单次口服2 mg/kg的(14)C-吡唑-或(14)C-苄基-芬吡肟。用吡唑标记的芬吡罗西酯治疗后48小时内,47%(雌性)至55%(雄性)的放射性标记物经胆汁排出,5%(雄性)至10%(雌性)经尿液排出,17%(雌性)至28%(雄性)经粪便排出。治疗后48小时的总排泄率,雄性约为88%,雌性约为73%。插管大鼠血液中放射性标记物的Tmax、Cmax和半衰期与未插管大鼠相似。口服苄基标记的芬吡肟后48小时内,47%(雌性)至51%(雄性)的放射性标记物经胆汁排出,6%(雄性)至8%(雌性)经尿液排出,28%(雌性)至40%(雄性)经粪便排出。 每组6只雄性和6只雌性Sprague-Dawley (Crl;CD)大鼠分别灌胃单次给予2或400 mg/kg体重的(3-(14)C)-吡唑-(放射化学纯度96.4-99.9%)或(U-(14)C)-苄基-芬吡肟(放射化学纯度99.2-99.5%),悬浮于1% Tween 80水溶液中。在不同时间点,从每组5只大鼠的尾静脉采集血液。给药后168小时。在给予2 mg/kg体重剂量的大鼠中,血液中放射性标记物的浓度在给药后1小时内达到峰值并达到平台期,该平台期持续约18小时……在给予400 mg/kg体重剂量的组中,吸收延迟,给药后12小时内血液中未检测到放射性标记物。给药后12-24小时达到接近最大水平;平台期持续80-100小时…… 有关芬吡肟(共7种)的更多吸收、分布和排泄(完整)数据,请访问HSDB记录页面。 代谢/代谢物 芬吡肟在大鼠体内广泛代谢;已鉴定出23种代谢物。尿液中未检测到母体化合物;粪便中发现的代谢物占给药剂量的0-11%。芬吡肟的代谢途径有多种,包括氧化、羟基化、去甲基化、水解和异构化。 芬吡肟主要通过肟醚键的水解断裂、叔丁酯的水解、叔丁基的氧化、苯氧基环和3-甲基的羟基化、异构化、N-去甲基化和结合反应进行广泛代谢,产生大量代谢物。已鉴定的主要代谢物为 (E)-4-[(1,3-二甲基-5-苯氧基吡唑-4-基)亚甲基氨基氧甲基]苯甲酸、(Z)-4-[(1,3-二甲基-苯氧基吡唑-4-基)亚甲基氨基氧甲基]苯甲酸、(E)-4-{[1,3-二甲基-5-(4-羟基苯氧基)吡唑-4-基]亚甲基氨基氧甲基}苯甲酸、1,3-二甲基-5-苯氧基吡唑-4-羧酸、4-羟甲基苯甲酸、对苯二甲酸、4-氰基-1-甲基-5-苯氧基吡唑-3-羧酸、(E)-2-{4-[(1,3-二甲基-5-苯氧基吡唑-4-基)亚甲基氨基氧甲基]苯甲酰氧基}-2-甲基丙酸。 (E)-2-{4-[1,3-二甲基-5-(4-羟基苯氧基)吡唑-4-基]亚甲基氨基氧甲基}苯甲酰氧基]-2-甲基丙酸,以及(E)-2-[{4-[3-羟甲基-1-甲基-5-苯氧基吡唑-4-基]亚甲基氨基氧甲基}苯甲酰氧基]-2-甲基丙酸。 将六只雄性和六只雌性Sprague-Dawley大鼠(均带有胆管插管)单次口服2 mg/kg (14)C-吡唑标记的芬吡罗西酯。胆汁中未检测到母体苯吡肟,但检测到代谢物 (E)-4-[(1,3-二甲基-5-苯氧基吡唑-4-基)-亚甲基氨基氧基甲基]苯甲酸、(Z)-4-[(1,3-二甲基-5-苯氧基吡唑-4-基)-亚甲基氨基氧基甲基]苯甲酸、(E)-4-{[1,3-二甲基-5-(4-羟基苯氧基)吡唑-4-基]亚甲基氨基氧基甲基}苯甲酸、(E)-2-{4-[(1,3-二甲基-5-苯氧基吡唑-4-基)亚甲基氨基氧基甲基]苯甲酰氧基}-2-甲基丙酸、1,3-二甲基-5-(4-羟基苯氧基)吡唑-4-甲醛、1,3-二甲基-5-苯氧基吡唑-4-羧酸。 3-甲基-5-苯氧基吡唑-4-甲醛、1,3-二甲基-5-(4-羟基苯氧基)-吡唑-4-腈、(E)-1,3-二甲基-5-苯氧基吡唑-4-甲醛肟、3-甲基-5-(4-羟基苯氧基)-吡唑-4-甲醛和(E)-2-[4-[(1,3-二甲基-5-苯氧基吡唑-4-基)亚甲基氨基氧基甲基]苯甲酰氧基]-2-甲基丙酸,以及(E)-4-[(1,3-二甲基-5-苯氧基吡唑-4-基)亚甲基氨基氧基甲基]苯甲酸和(Z)-4-[(1,3-二甲基-5-苯氧基吡唑-4-基)亚甲基氨基氧基甲基]苯甲酸的共轭物检测到了(E)-4-{[1,3-二甲基-5-(4-羟基苯氧基)吡唑-4-基]亚甲基氨基氧甲基}苯甲酸和1,3-二甲基-5-苯氧基吡唑-4-羧酸。总放射性标记量占剂量的2%以下。推测芬吡肟在大鼠体内的代谢途径为:酯键断裂、苯氧基吡唑基团羟基化、叔丁基氧化以及与硫酸盐和葡萄糖醛酸苷结合。 将四只雄性Sprague-Dawley (SLC)大鼠分为四组,分别单次口服1.5 mg/kg体重(14)C-吡唑或(14)C-苯甲酰基标记的芬吡肟(放射性纯度>99%),并收集0-72小时的尿液和粪便样本。通过薄层色谱法与标准样品共分离,鉴定出6种尿液代谢物和17种粪便代谢物。……主要的尿液代谢物为1,3-二甲基-5-苯氧基吡唑-4-羧酸(占剂量的7.3%)、4-氰基-1-甲基-5-苯氧基吡唑-3-羧酸(2.5%)和对苯二甲酸(3.8%)。主要粪便代谢物为 (E)-4-[(1,3-二甲基-5-苯氧基吡唑-4-基)-亚甲基氨基氧基甲基]苯甲酸(占剂量的 4.1-11.0%)、(E)-4-{[1,3-二甲基-5-(4-羟基苯氧基)吡唑-4-基]亚甲基氨基氧基甲基}苯甲酸(2.9-4.2%)和 (E)-2-[4-[(1,3-二甲基-5-苯氧基吡唑-4-基)亚甲基氨基氧基甲基]苯甲酰氧基]-2-甲基丙酸(3.5-4.3%);发现 4-羟甲基苯甲酸 (7.5%) 是对苯二甲酸的前体,(E)-2-[4-[1,3-二甲基-5-(4-羟基苯氧基)吡唑-4-基]亚甲基氨基氧甲基}苯甲酰氧基]-2-甲基丙酸 (2.0-9.7%) 和 (E)-2-[{4-[3-羟甲基-1-甲基-5-苯氧基吡唑-4-基]亚甲基氨基氧甲基}苯甲酰氧基]-2-甲基丙酸 (3.3-4.5%) 是 (E)-2-[4-[(1,3-二甲基-5-苯氧基吡唑-4-基)亚甲基氨基氧甲基]苯甲酰氧基]-2-甲基丙酸的羟基化产物。尿液代谢物 1,3-二甲基-5-(4-羟基苯氧基)-吡唑-4-腈和 3-甲基-5-(4-羟基苯氧基)-吡唑-4-甲醛以及粪便代谢物叔丁基(E)-4-[(1,3-二甲基-5-(4-羟基苯氧基)吡唑-4-基)亚甲基氨基氧甲基]苯甲酸酯、(E)-2-[4-[(1,3-二甲基-5-苯氧基-吡唑-4-基)亚甲基氨基氧甲基]苯甲酰氧基]-2-甲基丙酸、(E)-2-[4-[1,3-二甲基-5-(4-羟基苯氧基)吡唑-4-基]亚甲基氨基氧甲基]苯甲酰氧基]-2-甲基丙酸的浓度,以及(E)-2-[{4-[3-羟甲基-1-甲基-5-苯氧基吡唑-4-基]亚甲基氨基氧甲基}苯甲酰氧基]-2-甲基丙酸可通过β-葡萄糖醛酸酶或硫酸酯酶对排泄物进行酶促水解而增加。 在本研究中,至少3只大鼠/性别/剂量/时间间隔组合,在收集尿液、粪便、有机挥发物和二氧化碳之前,单次口服(吡唑-(14)C)芬吡罗西酯(NNI-850,纯度:99.6%)。初步研究未检测到二氧化碳,有机挥发物也未检出或低于定量水平。……单次口服剂量分为低剂量(2 mg/kg)和高剂量(400 mg/kg)。放射性标记的芬吡肟处理后,低剂量组的处死时间间隔分别为12、24和168小时,高剂量组的处死时间间隔分别为12、24、96、120和168小时。重复给药组先接受2 mg/kg/天的未标记芬吡肟治疗14天,随后接受一次2 mg/kg的标记芬吡肟治疗。该组维持168小时后处死。所有168小时组的雌雄各5只,并在整个治疗期间定期采集排泄物样本。代谢物鉴定通过比较排泄物提取物的二维薄层色谱迁移率与一系列候选代谢物在两组溶剂体系中的迁移率进行(即,将紫外光下显影的标准色谱图与粪便或尿液提取物的放射自显影图进行比较)。单次2 mg/kg剂量下,粪便代谢物中约8%为母体化合物,约13%推测为酯水解产物,其他已鉴定的代谢物约占粪便放射性的5%或更少。2 mg/kg组0-24小时薄层色谱板原位残留的未鉴定代谢物占粪便放射性的47-50%,而400 mg/kg组仅为2-4%,表明低剂量给药后大部分药物被吸收和代谢。尿液中鉴定的主要代谢物显然是1,3-二甲基-5-苯氧基吡唑-4-羧酸。该化合物(命名为M-8)主要以葡萄糖醛酸苷的形式结合。 ... 生物半衰期 每组六只雄性和六只雌性Sprague-Dawley (Crl;CD)大鼠分别灌胃给予单剂量2或400 mg/kg体重的(3-(14)C)-吡唑(放射化学纯度96.4-99.9%)或(U-(14)C)-苄基苯吡肟(放射化学纯度99.2-99.5%),悬浮于1% Tween 80水溶液中。每组取五只大鼠,在给药后168小时内不同时间点从尾静脉采集血液。在给予2 mg/kg体重剂量的大鼠中……消除缓慢,半衰期为6-9小时。在给予 400 mg/kg 体重的组中……消除相的半衰期为 35-49 小时。 两项研究分别采用每组五只雌雄大鼠,灌胃给予 2 或 400 mg/kg 的吡唑-(14)C 芬吡肟酯 (NNI-850) 或苄基-(14)C 芬吡肟酯 (NNI-850),溶于 1% Tween 80 水溶液中。连续 7 天每隔一段时间采集尾静脉血。吡唑-(14)C 研究:2 mg/kg 剂量下,雄性和雌性大鼠的血液半衰期均为 8.9 小时。相比之下,400 mg/kg剂量下,男性和女性血液中的半衰期分别为49小时和45小时。……苄基-(14)C研究:2 mg/kg剂量下,男性和女性血液中的半衰期分别为6.1小时和7.9小时。……相比之下,400 mg/kg剂量下,男性和女性血液中的半衰期分别为47小时和35小时。 |
| 毒性/毒理 (Toxicokinetics/TK) |
非人类毒性值
大鼠吸入LC50(雌性)0.33 mg/L/4 小时/仅鼻腔暴露/ 大鼠吸入LC50(雄性)0.21 mg/L/4 小时/仅鼻腔暴露/ 大鼠吸入LC50(雌性)0.36 mg/L/4 小时/全身暴露/ 大鼠吸入LC50(雄性)0.33 mg/L/4 小时/全身暴露/ 有关芬吡螨酯(共9项)的更多非人类毒性值(完整)数据,请访问HSDB记录页面。 |
| 参考文献 |
|
| 其他信息 |
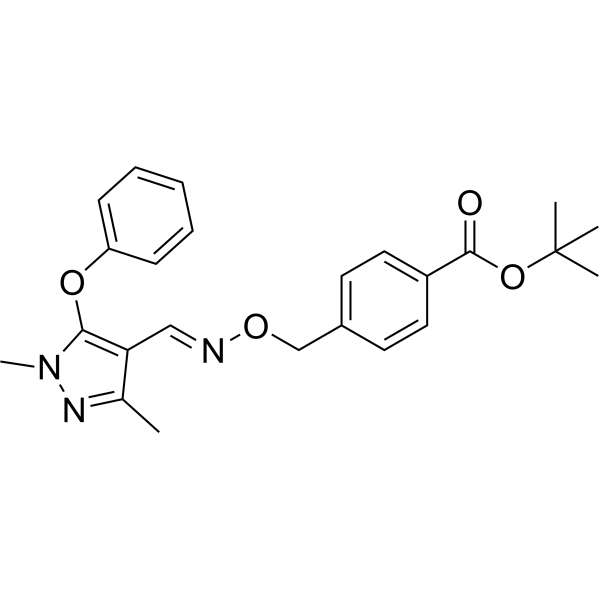
芬吡螨酯是一种吡唑类杀螨剂,属于叔丁酯类。它作为线粒体NADH:泛醌还原酶抑制剂发挥作用。芬吡螨酯来源于1H-吡唑的氢化物。
芬吡螨酯正在临床试验NCT02533336(非拟除虫菊酯类杀虫剂处理的耐用墙衬作为坦桑尼亚地方性疟疾流行农村地区疟疾控制方法的有效性)中进行研究。 作用机制 芬吡螨酯作为杀螨剂的高特异性并非主要基于靶位敏感性的差异,因为它对大鼠肝脏和蜘蛛螨的线粒体复合物I的抑制效力差异不到10倍。选择性的主要机制已被证实取决于代谢解毒速率的差异,特别是通过去除叔丁基生成游离羧酸类似物。该代谢物不具有复合物 I 抑制剂的活性。这种表观水解主要由细胞色素 PA50 催化,通过叔丁基的羟基化,随后发生分子内酯键断裂。在所测试的几种哺乳动物、鱼类和昆虫中,氧化酯键断裂迅速发生,但在螨虫中未发生。帕金森病 (PD) 患者的大脑显示出线粒体呼吸复合物 I 缺乏、氧化应激和神经元死亡的证据。复合物 I 抑制剂类神经毒素,例如杀虫剂鱼藤酮,会导致动物模型中的神经元死亡和帕金森症。我们之前已证明,星形胶质细胞中 DJ-1 的过表达增强了其保护神经元免受鱼藤酮损伤的能力,而 DJ-1 的敲低则削弱了星形胶质细胞介导的对鱼藤酮的神经保护作用,并且这两个过程都涉及星形胶质细胞释放的因子。为了进一步探究这些发现背后的机制,我们开发了一种高通量、基于微孔板的生物测定方法,可用于评估星形胶质细胞的基因操作如何影响其保护共培养神经元的能力。我们利用该生物测定方法表明,DJ-1缺陷引起的星形胶质细胞介导的神经保护作用受损仅发生在抑制复合物I的杀虫剂(鱼藤酮、吡螨胺、苯唑喹啉和苯吡螨酯)存在的情况下;而抑制复合物II-V、主要诱导氧化应激或抑制蛋白酶体的物质则不会产生这种损害。这一发现可能与帕金森病相关,因为流行病学研究表明,接触杀虫剂与帕金森病风险增加有关。对我们模型的进一步研究表明,星形胶质细胞谷胱甘肽(GSH)和血红素加氧酶-1抗氧化系统并非神经保护机制的核心。 ……在本研究中,……几种常用杀虫剂(如特布芬吡啶)的假定复合物I抑制剂的体外毒性和作用机制。除吡螨胺(PYR)外,其他抑制剂在降低ATP水平和竞争性结合(3)H-二氢鱼藤酮(DHR)与复合物I方面表现出相似的效力顺序。稳定表达酿酒酵母对鱼藤酮(ROT)不敏感的NADH脱氢酶(NDI1)的神经母细胞瘤细胞对这些杀虫剂具有抗性,表明复合物I抑制是毒性的必要条件。……PYR是比ROT更有效的线粒体呼吸抑制剂,并造成更严重的氧化损伤。 NDI1 或抗氧化剂 α-生育酚和辅酶 Q10 可减轻氧化损伤。PYR 对中脑器官型切片也具有很强的毒性。这些数据表明,除 ROT 外,几种商业使用的农药可直接抑制复合物 I,导致氧化损伤,并提示有必要进一步研究抑制复合物 I 的环境因素在帕金森病中的潜在作用。 |
| 分子式 |
C24H27N3O4
|
|---|---|
| 分子量 |
421.49
|
| 精确质量 |
421.2
|
| CAS号 |
111812-58-9
|
| 相关CAS号 |
(E)-Fenpyroximate;134098-61-6
|
| PubChem CID |
9576412
|
| 外观&性状 |
White crystalline powder
|
| 密度 |
1.1±0.1 g/cm3
|
| 沸点 |
546.2±60.0 °C at 760 mmHg
|
| 熔点 |
101.1 to 102.4 °C
|
| 闪点 |
284.1±32.9 °C
|
| 蒸汽压 |
0.0±1.5 mmHg at 25°C
|
| 折射率 |
1.561
|
| LogP |
6.44
|
| tPSA |
74.94
|
| 氢键供体(HBD)数目 |
0
|
| 氢键受体(HBA)数目 |
6
|
| 可旋转键数目(RBC) |
9
|
| 重原子数目 |
31
|
| 分子复杂度/Complexity |
592
|
| 定义原子立体中心数目 |
0
|
| SMILES |
O(C1C=CC=CC=1)C1N(N=C(C=1C=NOCC1C=CC(=CC=1)C(=O)OC(C)(C)C)C)C
|
| InChi Key |
YYJNOYZRYGDPNH-MFKUBSTISA-N
|
| InChi Code |
InChI=1S/C24H27N3O4/c1-17-21(22(27(5)26-17)30-20-9-7-6-8-10-20)15-25-29-16-18-11-13-19(14-12-18)23(28)31-24(2,3)4/h6-15H,16H2,1-5H3/b25-15+
|
| 化学名 |
tert-butyl 4-[[(E)-(1,3-dimethyl-5-phenoxypyrazol-4-yl)methylideneamino]oxymethyl]benzoate
|
| HS Tariff Code |
2934.99.9001
|
| 存储方式 |
Powder -20°C 3 years 4°C 2 years In solvent -80°C 6 months -20°C 1 month |
| 运输条件 |
Room temperature (This product is stable at ambient temperature for a few days during ordinary shipping and time spent in Customs)
|
| 溶解度 (体外实验) |
May dissolve in DMSO (in most cases), if not, try other solvents such as H2O, Ethanol, or DMF with a minute amount of products to avoid loss of samples
|
|---|---|
| 溶解度 (体内实验) |
注意: 如下所列的是一些常用的体内动物实验溶解配方,主要用于溶解难溶或不溶于水的产品(水溶度<1 mg/mL)。 建议您先取少量样品进行尝试,如该配方可行,再根据实验需求增加样品量。
注射用配方
注射用配方1: DMSO : Tween 80: Saline = 10 : 5 : 85 (如: 100 μL DMSO → 50 μL Tween 80 → 850 μL Saline)(IP/IV/IM/SC等) *生理盐水/Saline的制备:将0.9g氯化钠/NaCl溶解在100 mL ddH ₂ O中,得到澄清溶液。 注射用配方 2: DMSO : PEG300 :Tween 80 : Saline = 10 : 40 : 5 : 45 (如: 100 μL DMSO → 400 μL PEG300 → 50 μL Tween 80 → 450 μL Saline) 注射用配方 3: DMSO : Corn oil = 10 : 90 (如: 100 μL DMSO → 900 μL Corn oil) 示例: 以注射用配方 3 (DMSO : Corn oil = 10 : 90) 为例说明, 如果要配制 1 mL 2.5 mg/mL的工作液, 您可以取 100 μL 25 mg/mL 澄清的 DMSO 储备液,加到 900 μL Corn oil/玉米油中, 混合均匀。 View More
注射用配方 4: DMSO : 20% SBE-β-CD in Saline = 10 : 90 [如:100 μL DMSO → 900 μL (20% SBE-β-CD in Saline)] 口服配方
口服配方 1: 悬浮于0.5% CMC Na (羧甲基纤维素钠) 口服配方 2: 悬浮于0.5% Carboxymethyl cellulose (羧甲基纤维素) 示例: 以口服配方 1 (悬浮于 0.5% CMC Na)为例说明, 如果要配制 100 mL 2.5 mg/mL 的工作液, 您可以先取0.5g CMC Na并将其溶解于100mL ddH2O中,得到0.5%CMC-Na澄清溶液;然后将250 mg待测化合物加到100 mL前述 0.5%CMC Na溶液中,得到悬浮液。 View More
口服配方 3: 溶解于 PEG400 (聚乙二醇400) 请根据您的实验动物和给药方式选择适当的溶解配方/方案: 1、请先配制澄清的储备液(如:用DMSO配置50 或 100 mg/mL母液(储备液)); 2、取适量母液,按从左到右的顺序依次添加助溶剂,澄清后再加入下一助溶剂。以 下列配方为例说明 (注意此配方只用于说明,并不一定代表此产品 的实际溶解配方): 10% DMSO → 40% PEG300 → 5% Tween-80 → 45% ddH2O (或 saline); 假设最终工作液的体积为 1 mL, 浓度为5 mg/mL: 取 100 μL 50 mg/mL 的澄清 DMSO 储备液加到 400 μL PEG300 中,混合均匀/澄清;向上述体系中加入50 μL Tween-80,混合均匀/澄清;然后继续加入450 μL ddH2O (或 saline)定容至 1 mL; 3、溶剂前显示的百分比是指该溶剂在最终溶液/工作液中的体积所占比例; 4、 如产品在配制过程中出现沉淀/析出,可通过加热(≤50℃)或超声的方式助溶; 5、为保证最佳实验结果,工作液请现配现用! 6、如不确定怎么将母液配置成体内动物实验的工作液,请查看说明书或联系我们; 7、 以上所有助溶剂都可在 Invivochem.cn网站购买。 |
| 制备储备液 | 1 mg | 5 mg | 10 mg | |
| 1 mM | 2.3725 mL | 11.8627 mL | 23.7254 mL | |
| 5 mM | 0.4745 mL | 2.3725 mL | 4.7451 mL | |
| 10 mM | 0.2373 mL | 1.1863 mL | 2.3725 mL |
1、根据实验需要选择合适的溶剂配制储备液 (母液):对于大多数产品,InvivoChem推荐用DMSO配置母液 (比如:5、10、20mM或者10、20、50 mg/mL浓度),个别水溶性高的产品可直接溶于水。产品在DMSO 、水或其他溶剂中的具体溶解度详见上”溶解度 (体外)”部分;
2、如果您找不到您想要的溶解度信息,或者很难将产品溶解在溶液中,请联系我们;
3、建议使用下列计算器进行相关计算(摩尔浓度计算器、稀释计算器、分子量计算器、重组计算器等);
4、母液配好之后,将其分装到常规用量,并储存在-20°C或-80°C,尽量减少反复冻融循环。
计算结果:
工作液浓度: mg/mL;
DMSO母液配制方法: mg 药物溶于 μL DMSO溶液(母液浓度 mg/mL)。如该浓度超过该批次药物DMSO溶解度,请首先与我们联系。
体内配方配制方法:取 μL DMSO母液,加入 μL PEG300,混匀澄清后加入μL Tween 80,混匀澄清后加入 μL ddH2O,混匀澄清。
(1) 请确保溶液澄清之后,再加入下一种溶剂 (助溶剂) 。可利用涡旋、超声或水浴加热等方法助溶;
(2) 一定要按顺序加入溶剂 (助溶剂) 。
 TBPH
 BE2647
 AK-4
 (+)-trans-C75
InvivoChem的所有产品仅用于作科学研究,不面向患者销售
Copyright 2020 InvivoChem LLC | All Rights Reserved 粤ICP备20063088号-1


 粤公网安备 44011102003439号
 463611831
