
| 规格 | 价格 | 库存 | 数量 |
|---|---|---|---|
| 1mg |
|
||
| 5mg |
|
||
| 10mg |
|
||
| 25mg |
|
||
| 50mg |
|
||
| 100mg |
|
||
| Other Sizes |
|

| 靶点 |
Razuprotafib (AKB-9778) targets VE‑PTP (IC50 = 17 pM). It also inhibits the structurally related phosphatases HPTPh (IC50 = 36 pM) and HPTPγ (IC50 = 100 pM). It shows weak inhibition of LAR (IC50 = 295 nM), PTP1B (IC50 = 780 nM), CD45 (IC50 = 7,812 nM), and HPTPe (IC50 = 14,609 nM), while no significant inhibition (IC50 >20,000 nM) is observed against HCPTPA, PRL3, MKP‑1, VHR, ALP, and PP1γ. [1]
Razuprotafib's primary target is the vascular endothelial protein tyrosine phosphatase (VE-PTP), a protein tyrosine phosphatase that dephosphorylates and inactivates the Tie2 receptor. By inhibiting VE-PTP, Razuprotafib promotes Tie2 phosphorylation and activation, which in turn activates downstream signaling pathways involved in vascular stabilization and integrity. It has good selectivity for VE-PTP over other related phosphatases. |
|---|---|
| 体外研究 (In Vitro) |
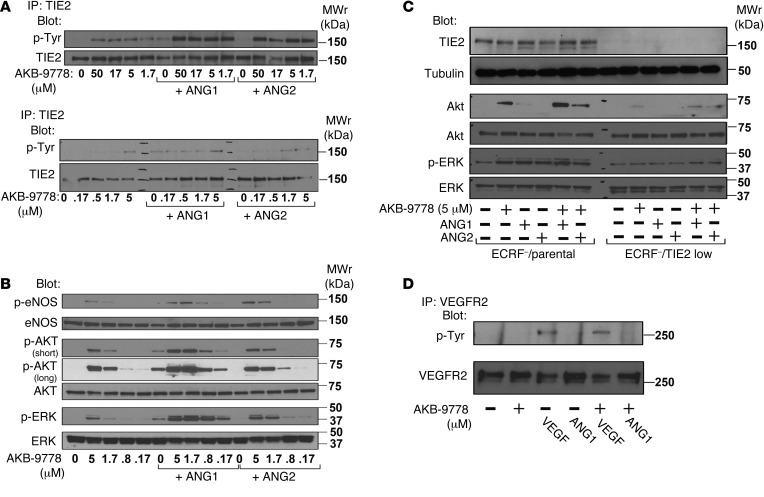
Razuprotafib (AKB-9778) 可增强血管生成素诱导的 TIE2 磷酸化,并刺激 HUVEC 细胞中 TIE2 的磷酸化及其下游信号通路 [1]。在 HUVEC 细胞中,Razuprotafib (AKB-9778) 可在 0.17–50 μM 浓度范围内诱导浓度依赖性的 TIE2 酪氨酸磷酸化 [1]。在 1.7 μM 浓度下,Razuprotafib 可引起与 500 ng/mL ANG1 相当的 TIE2、AKT、eNOS 和 ERK 磷酸化。与 ANG1 或 ANG2 共孵育可显著增强这些作用 [1]。shRNA 敲低 TIE2 可消除 Razuprotafib 诱导的 AKT 和 ERK 磷酸化,证实了其靶向特异性。 [1]
Razuprotafib 不诱导 VEGFR2 磷酸化,也不影响 VEGF 诱导的 VEGFR2 磷酸化。[1] 在低氧(5% O2)条件下,VE-PTP 上调并抑制 ANG1 诱导的 TIE2 激活,Razuprotafib 即使在存在外源性 ANG2 的情况下也能恢复 TIE2 磷酸化和下游信号传导。[1] 在通透性测定中,10 mM Razuprotafib 可阻断 VEGF 诱导的(200 ng/mL)FITC-葡聚糖(250 kDa)在融合的 HUVEC 单层细胞中的渗漏。[1] 体外实验表明,Razuprotafib 可有效抑制 VE-PTP 活性。在 HUVEC 细胞中,它可促进 TIE2 磷酸化和下游信号传导的激活。它还能增强血管生成素诱导的 TIE2 磷酸化,表明其在增强天然配体的作用方面发挥着作用。 |
| 体内研究 (In Vivo) |
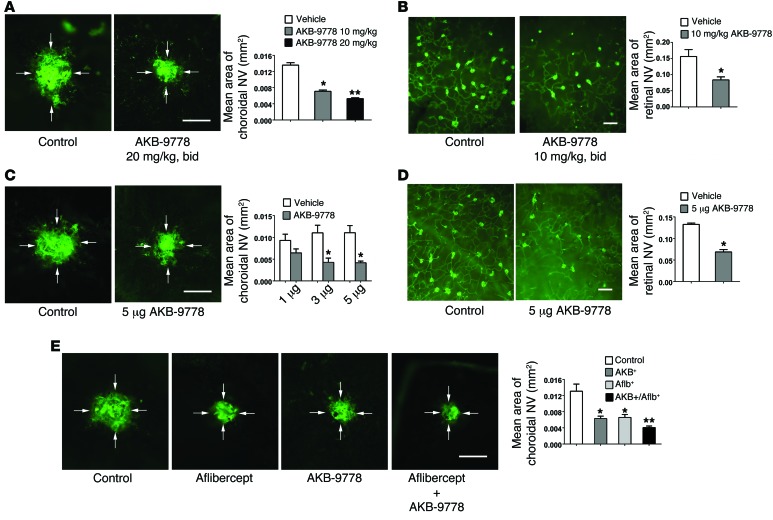
皮下注射雷祖普罗他菲(20 mg/kg)可刺激体内视网膜内皮细胞中TIE2的磷酸化[1]。雷祖普罗他菲(10–20 mg/kg;皮下注射;每日两次,持续7天)可抑制视网膜下新生血管(NV)的形成[1]。在氧诱导缺血性视网膜病变小鼠模型中,皮下注射雷祖普罗他菲(AKB-9778)(10或20 mg/kg,每日两次)或眼内注射(3–5 μg)可显著减少视网膜新生血管面积[1]。在激光诱导脉络膜新生血管模型中,皮下注射雷祖普罗他菲(10或20 mg/kg,每日两次)或眼内注射(3或5 μg)可减少脉络膜新生血管面积。与眼内注射阿柏西普(40 μg)联合使用,其抑制效果优于单独使用任一药物。[1]
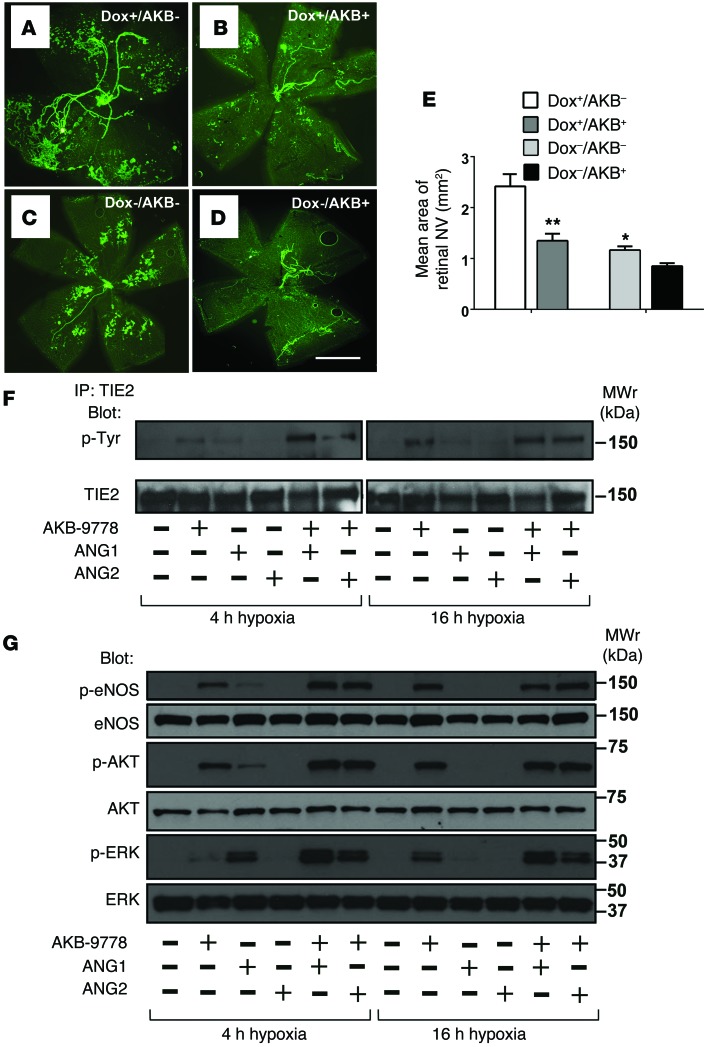
在Rho-VEGF转基因小鼠(视网膜下新生血管模型)中,皮下注射Razuprotafib(10 mg/kg,每日两次)或眼内注射(5 μg)可减少视网膜下新生血管面积。[1] 在ANG2高表达的Tet-opsin-Ang2小鼠中,眼内注射Razuprotafib(5 μg)可抑制缺血诱导的视网膜新生血管,即使ANG2水平很高。[1] 在Miles试验中,静脉注射Razuprotafib(16 mg/kg)可显著减少组胺和VEGF诱导的真皮血管渗漏。[1] 在Rho-VEGF小鼠中,皮下注射Razuprotafib(3或10 mg/kg)可减少视网膜新生血管周围的白蛋白外渗。 [1]在Tet-opsin-VEGF双转基因小鼠中,皮下注射Razuprotafib(10或50 mg/kg,每日两次)可预防渗出性视网膜脱离,并以剂量依赖的方式抑制新生血管形成。[1]体内研究已证实Razuprotafib具有治疗糖尿病和COVID-19的潜力。该药物通过皮下注射给药,表明其已在临床环境中进行过测试。此外,它还具有预防急性肾损伤的作用。 |
| 酶活实验 |
磷酸酶抑制试验在96孔板中进行。测试化合物用测定缓冲液(50 mM Tris-HCl,150 mM NaCl,5 mM DTT,1 mM EDTA,±0.01% BSA,pH 7–10)稀释。酶(市售或制备的蛋白质)在使用前用测定缓冲液稀释。化合物和酶在室温下预孵育10分钟。然后加入荧光底物DiFMUP(6,8-二氟-4-甲基伞形酮磷酸酯),500 g离心后,室温孵育15分钟。加入5 mL终止液(50 mM bpV[phen])终止反应。使用酶标仪读取结果。IC50值通过Excel Fit软件根据浓度-效应曲线计算得出。 [1]
Razuprotafib 的主要无细胞检测方法是磷酸酶活性测定。在该系统中,将合成底物与 VE-PTP 酶在不同浓度的抑制剂存在下孵育。通过测量去磷酸化产物的生成量来确定 IC50。 |
| 细胞实验 |
人脐静脉内皮细胞(HUVECs,传代≤6)用Razuprotafib(AKB-9778)单独处理,或与重组人血管紧张素1(ANG1,500 ng/mL)、血管紧张素2(ANG2,500 ng/mL)或血管内皮生长因子(VEGF,200 ng/mL)共同处理10分钟。免疫沉淀实验中,细胞裂解液与抗TIE2或抗VEGFR2抗体孵育,然后用抗磷酸酪氨酸(4G10)抗体或相应的总蛋白抗体进行免疫印迹分析。信号通路研究中,裂解液用抗总AKT、磷酸化AKT、ERK和eNOS的抗体进行检测。在通透性测定中,将HUVECs培养至Transwell滤膜上汇合,用10 mM Razuprotafib或载体预处理30分钟,然后在上室加入200 ng/mL VEGF和250 kDa FITC-葡聚糖(0.25 mg/mL)。2.5小时后,使用酶标仪测量FITC-葡聚糖向下室的流出量。在EC-RF24细胞中,使用针对人TIE2的逆转录病毒shRNA(序列:5'-GATCCCACCATCGAGG-3')进行TIE2沉默。[1]
在细胞实验中,使用内皮细胞,例如HUVECs。用Razuprotafib处理细胞,并通过Western blot检测磷酸化TIE2(p-TIE2)及其下游信号分子的水平。这证实了该化合物在细胞环境中激活 Tie2 通路的能力。 |
| 动物实验 |
氧诱导缺血性视网膜病变:出生后第12天(P12)的C57BL/6小鼠接受玻璃体内注射(1–2 μL)Razuprotafib(AKB-9778)(0.1–5 μg)或载体。或者,从P12到P17,每天两次皮下注射(10或20 mg/kg)。在P17,固定眼球,用FITC标记的GSA凝集素染色视网膜,制成平铺片,并测量新生血管面积。[1]
激光诱导脉络膜新生血管:6周龄的C57BL/6小鼠接受激光布鲁赫膜破裂术。随后,小鼠立即接受眼内注射Razuprotafib(3或5 μg)或载体,或皮下注射(10或20 mg/kg),每日两次,持续7天。在联合用药研究中,眼内注射阿柏西普(40 μg)联合皮下注射Razuprotafib(20 mg/kg,每日两次)。7天后,将脉络膜平铺标本用FITC-GSA染色,并测量新生血管面积。[1] Rho-VEGF转基因小鼠(视网膜下新生血管):在出生后第15天(P15),小鼠接受皮下注射Razuprotafib(3或10 mg/kg),每日两次,直至出生后第21天(P21),或单次眼内注射(5 μg)。在出生后第21天(P21),将视网膜平铺标本制成平铺标本,并定量视网膜下新生血管面积。对于白蛋白渗漏,小鼠接受三次皮下注射Razuprotafib(3或10 mg/kg),每次间隔12小时,然后对视网膜进行白蛋白和GSA染色。[1] Tet-opsin-Ang2小鼠:经Dox治疗的缺血性视网膜病变小鼠在出生后第12天(P12)接受单次眼内注射Razuprotafib(5 μg)。在出生后第17天(P17),测量视网膜新生血管面积。[1] Tet-opsin-VEGF双转基因小鼠:小鼠预先接受皮下注射Razuprotafib(3、10或50 mg/kg),每日两次,持续3天,然后继续采用相同的给药方案,并每日皮下注射多西环素(50 mg/kg),持续4天。对眼球进行切片,并测量视网膜脱离的百分比。 [1] Miles试验(皮肤血管渗漏):C57BL/6小鼠在试验前5小时及试验开始前立即接受静脉注射Razuprotafib(16 mg/kg,溶于5%葡萄糖溶液)或溶剂对照。随后静脉注射伊文思蓝染料(1% PBS溶液,100 μL)。10分钟后,在背部三个皮下注射点分别注射PBS(50 μL)、组胺(225 ng)或小鼠VEGF165(100 ng)。30分钟后,切取皮肤组织,置于甲酰胺中浸泡5天,并定量分析伊文思蓝的渗出情况。[1] 体内,Razuprotafib通过皮下注射给药。其疗效已在糖尿病并发症和COVID-19模型中进行研究,评估了其恢复血管完整性和减轻炎症的能力。 |
| 药代性质 (ADME/PK) |
Razuprotafib 通过皮下注射给药。其分子量为 586.70 g/mol。
|
| 毒性/毒理 (Toxicokinetics/TK) |
Razuprotafib的毒性特征是通过临床研究确定的。作为一种VE-PTP抑制剂,其作用与血管功能的调节有关。
|
| 参考文献 | |
| 其他信息 |
Razuprotafib,又名 AKB-9778,是一种小分子抑制剂,可通过抑制 VE-PTP 来恢复 Tie2 的激活。在糖尿病和 COVID-19 的研究中,患者通过皮下注射自行给药。Razuprotafib 是一种血管内皮蛋白酪氨酸磷酸酶 (VE-PTP) 的小分子抑制剂,具有潜在的血管稳定作用。给药后,Razuprotafib 可靶向、结合并抑制 VE-PTP,VE-PTP 是内皮细胞 (EC) 特异性受体酪氨酸激酶 (RTK) Tie2 的负调控因子。这可恢复 Tie2 的激活,从而改善内皮功能并稳定血管。VE-PTP 在与多种疾病相关的受损内皮中表达上调。Tie2 在内皮功能和血管稳定性中起着至关重要的作用。Tie2 激活降低会导致血管渗漏和炎症。
作用机制 Razuprotafib通过结合并抑制VE-PTP(病变血管中Tie2的负调控因子)的胞内催化结构域,从而抑制VE-PTP,进而使Tie2失活。这使得Razuprotafib能够恢复Tie2的激活,从而增强内皮功能并稳定血管。Razuprotafib目前正在研究其治疗糖尿病血管并发症和COVID-19急性呼吸窘迫综合征(ARDS)的疗效。 作用机制 Razuprotafib (AKB-9778)是VE-PTP催化活性的竞争性抑制剂。即使在高水平的ANG2存在下,它也能激活TIE2,使ANG2从拮抗剂转变为激动剂。 [1] 在多种临床前模型中,眼内或全身给药均可抑制脉络膜和视网膜新生血管(NV)以及血管渗漏。[1] 与阿柏西普(VEGF陷阱)联合使用,在减少脉络膜新生血管方面显示出叠加/协同效应。[1] Razuprotafib不影响正常的视网膜血管发育(P4-P7),提示其对病理性血管生成具有选择性。[1] 它具有治疗新生血管性年龄相关性黄斑变性(AMD)、糖尿病视网膜病变、糖尿病性黄斑水肿和视网膜静脉阻塞的潜力,尤其适用于对VEGF抑制剂治疗反应不佳的患者。[1] Razuprotafib是一种在研药物,已在临床试验中研究其治疗糖尿病并发症和COVID-19的潜力。其作用机制是恢复Tie2激活,这是一种治疗血管功能障碍的新方法。它代表了血管生物学和药物开发领域的重大进步。 |
| 分子式 |
C26H26N4O6S3
|
|---|---|
| 分子量 |
586.702842235565
|
| 精确质量 |
586.101
|
| 元素分析 |
C, 53.23; H, 4.47; N, 9.55; O, 16.36; S, 16.39
|
| CAS号 |
1008510-37-9
|
| 相关CAS号 |
1809275-69-1 (sodium);1008510-37-9;
|
| PubChem CID |
46700782
|
| 外观&性状 |
White to off-white solid powder
|
| 密度 |
1.5±0.1 g/cm3
|
| 折射率 |
1.667
|
| LogP |
4.02
|
| tPSA |
212
|
| 氢键供体(HBD)数目 |
4
|
| 氢键受体(HBA)数目 |
10
|
| 可旋转键数目(RBC) |
12
|
| 重原子数目 |
39
|
| 分子复杂度/Complexity |
906
|
| 定义原子立体中心数目 |
2
|
| SMILES |
COC(=O)N[C@@H](CC1=CC=CC=C1)C(=O)N[C@@H](CC2=CC=C(C=C2)NS(=O)(=O)O)C3=CSC(=N3)C4=CC=CS4
|
| InChi Key |
KWJDHELCGJFUHW-SFTDATJTSA-N
|
| InChi Code |
InChI=1S/C26H26N4O6S3/c1-36-26(32)29-21(15-17-6-3-2-4-7-17)24(31)27-20(22-16-38-25(28-22)23-8-5-13-37-23)14-18-9-11-19(12-10-18)30-39(33,34)35/h2-13,16,20-21,30H,14-15H2,1H3,(H,27,31)(H,29,32)(H,33,34,35)/t20-,21-/m0/s1
|
| 化学名 |
N-(4-{(2S)-2-{(2S)-2-[(methoxycarbonyl)amino]-3-phenylpropanamido}-2-[2-(thiophen-2-yl)-1,3-thiazol-4-yl]ethyl}phenyl)sulfamic acid
|
| 别名 |
AKB-9778; AKB 9778; Razuprotafib; 1008510-37-9; AKB-9,778; 0WAX4UT396; AKB9,778; AKB9778
|
| HS Tariff Code |
2934.99.9001
|
| 存储方式 |
Powder -20°C 3 years 4°C 2 years In solvent -80°C 6 months -20°C 1 month |
| 运输条件 |
Room temperature (This product is stable at ambient temperature for a few days during ordinary shipping and time spent in Customs)
|
| 溶解度 (体外实验) |
DMSO: ~100 mg/mL (170.4 mM)
|
|---|---|
| 溶解度 (体内实验) |
配方 1 中的溶解度: ≥ 2.5 mg/mL (4.26 mM) (饱和度未知) in 10% DMSO + 40% PEG300 + 5% Tween-80 + 45% Saline (这些助溶剂从左到右依次添加,逐一添加), 澄清溶液。
若需制备1 mL 的工作液,可将 100 μL DMSO 储备液(25.0 mg/mL)加入 400 μL PEG300 中,混匀;然后加入 50 μL Tween-80 并混匀;最后加入 450 μL 生理盐水,将体积调整至 1 mL。 *生理盐水的制备:将 0.9 g 氯化钠溶解在 100 mL ddH₂O中,得到澄清溶液。 配方 2 中的溶解度: ≥ 2.5 mg/mL (4.26 mM) (饱和度未知) in 10% DMSO + 90% (20% SBE-β-CD in Saline) (这些助溶剂从左到右依次添加,逐一添加), 澄清溶液。 若需制备1 mL 的工作液,可将 100 μL DMSO 储备液(25.0 mg/mL)加入 900 μL 20% SBE-β-CD 生理盐水中,并混匀。 *20% SBE-β-CD 生理盐水溶液的制备(4°C,1 周):将 2 g SBE-β-CD 溶解于 10 mL 生理盐水中,得到澄清溶液。 配方 3 中的溶解度: ≥ 2.5 mg/mL (4.26 mM) (饱和度未知) in 10% DMSO + 90% Corn Oil (这些助溶剂从左到右依次添加,逐一添加), 澄清溶液。 若需制备1 mL 的工作液,可将 100 μL DMSO 储备液(25.0 mg/mL)加入 900 μL 玉米油中,并混合均匀。 请根据您的实验动物和给药方式选择适当的溶解配方/方案: 1、请先配制澄清的储备液(如:用DMSO配置50 或 100 mg/mL母液(储备液)); 2、取适量母液,按从左到右的顺序依次添加助溶剂,澄清后再加入下一助溶剂。以 下列配方为例说明 (注意此配方只用于说明,并不一定代表此产品 的实际溶解配方): 10% DMSO → 40% PEG300 → 5% Tween-80 → 45% ddH2O (或 saline); 假设最终工作液的体积为 1 mL, 浓度为5 mg/mL: 取 100 μL 50 mg/mL 的澄清 DMSO 储备液加到 400 μL PEG300 中,混合均匀/澄清;向上述体系中加入50 μL Tween-80,混合均匀/澄清;然后继续加入450 μL ddH2O (或 saline)定容至 1 mL; 3、溶剂前显示的百分比是指该溶剂在最终溶液/工作液中的体积所占比例; 4、 如产品在配制过程中出现沉淀/析出,可通过加热(≤50℃)或超声的方式助溶; 5、为保证最佳实验结果,工作液请现配现用! 6、如不确定怎么将母液配置成体内动物实验的工作液,请查看说明书或联系我们; 7、 以上所有助溶剂都可在 Invivochem.cn网站购买。 |
| 制备储备液 | 1 mg | 5 mg | 10 mg | |
| 1 mM | 1.7044 mL | 8.5222 mL | 17.0445 mL | |
| 5 mM | 0.3409 mL | 1.7044 mL | 3.4089 mL | |
| 10 mM | 0.1704 mL | 0.8522 mL | 1.7044 mL |
1、根据实验需要选择合适的溶剂配制储备液 (母液):对于大多数产品,InvivoChem推荐用DMSO配置母液 (比如:5、10、20mM或者10、20、50 mg/mL浓度),个别水溶性高的产品可直接溶于水。产品在DMSO 、水或其他溶剂中的具体溶解度详见上”溶解度 (体外)”部分;
2、如果您找不到您想要的溶解度信息,或者很难将产品溶解在溶液中,请联系我们;
3、建议使用下列计算器进行相关计算(摩尔浓度计算器、稀释计算器、分子量计算器、重组计算器等);
4、母液配好之后,将其分装到常规用量,并储存在-20°C或-80°C,尽量减少反复冻融循环。
计算结果:
工作液浓度: mg/mL;
DMSO母液配制方法: mg 药物溶于 μL DMSO溶液(母液浓度 mg/mL)。如该浓度超过该批次药物DMSO溶解度,请首先与我们联系。
体内配方配制方法:取 μL DMSO母液,加入 μL PEG300,混匀澄清后加入μL Tween 80,混匀澄清后加入 μL ddH2O,混匀澄清。
(1) 请确保溶液澄清之后,再加入下一种溶剂 (助溶剂) 。可利用涡旋、超声或水浴加热等方法助溶;
(2) 一定要按顺序加入溶剂 (助溶剂) 。
|
|
|
InvivoChem的所有产品仅用于作科学研究,不面向患者销售
Copyright 2020 InvivoChem LLC | All Rights Reserved 粤ICP备20063088号-1


 粤公网安备 44011102003439号
 463611831
