| 规格 | 价格 | 库存 | 数量 |
|---|---|---|---|
| 100mg |
|
||
| 500mg |
|
||
| 1g |
|
||
| Other Sizes |
|

| 靶点 |
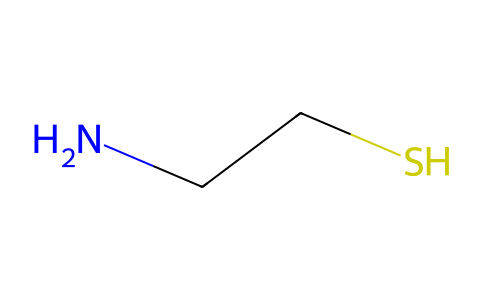
Cysteamine targets lysosomes and cystine. It is transported into lysosomes where it reacts with cystine, forming cysteine and cysteine-cysteamine mixed disulfide. This reaction helps to deplete cystine accumulation in lysosomes, which is the basis for its use in treating cystinosis. It also has antioxidant properties.
|
|---|---|
| 体外研究 (In Vitro) |
半胱胺是一种含硫醇的化合物,具有抗氧化作用。它易于被转运至溶酶体,并在溶酶体中与胱氨酸反应。实验表明,半胱胺可作为放射防护剂和对乙酰氨基酚的解毒剂。它可导致大鼠发生急性或慢性十二指肠溃疡。
|
| 体内研究 (In Vivo) |
半胱胺可用作对乙酰氨基酚的解毒剂和放射防护剂,也用于治疗胱氨酸病。人们还研究了它在多种其他疾病(包括神经退行性疾病)中的潜在疗效。
|
| 酶活实验 |
半胱胺可通过无细胞实验评估其与胱氨酸的反应能力。然而,目前尚缺乏针对半胱胺的特定酶促或受体结合实验的详细文献记载。其抗氧化活性可通过生化实验进行评估。
|
| 细胞实验 |
在基于细胞的检测中,半胱胺被用于研究其对溶酶体中胱氨酸积累的影响。细胞经半胱胺处理后,检测胱氨酸水平。此外,半胱胺的抗氧化作用也在氧化应激的细胞培养模型中得到研究。
|
| 动物实验 |
在动物模型中,半胱胺被用于评估其作为放射防护剂和对乙酰氨基酚解毒剂的效果。它也曾在胱氨酸病模型中进行过研究。然而,具体的动物实验方案尚未得到充分记录。
|
| 药代性质 (ADME/PK) |
吸收、分布和排泄
口服半胱氨酸经胃肠道吸收,约1.4小时达到血浆峰浓度,但具体时间取决于制剂类型(缓释或速释)。一项针对囊性纤维化成年患者的药代动力学研究显示,Cmax为2.86 mg/L。滴眼给药后的血浆峰浓度尚不清楚,但可能显著低于口服给药后的峰浓度。根据处方信息,缓释口服片剂的AUC0-12 h为99.26 ± 44.2 μmol·h/L,Cmax为27.70 ± 14.99 μmol/L。速释片的AUC0-12为192.00 ± 75.62 μmolh/L,Cmax为37.72 ± 12.10 μmol/L。根据一项药代动力学研究,半胱氨酸的分布容积约为129 L。处方信息显示,缓释制剂的分布容积(VOD)为382 L,速释制剂的分布容积为198 L。已知半胱氨酸可以穿过血脑屏障。半胱氨酸的血浆清除率约为1.2–1.4 L/min。有文献报道,囊性纤维化患者的清除率为89.9 L/h。半胱氨酸与血浆蛋白的结合率较低。目前尚不清楚半胱氨酸是否会分泌到母乳中。在一名胱氨酸病患者中,口服半胱氨酸迅速吸收,给药后1小时血浆半胱氨酸浓度达到峰值56 μM。1.8小时后,血浆半胱氨酸浓度降至峰值的一半。在一项单剂量、开放标签、稳态研究中,11名胱氨酸病患者接受了标准剂量的酒石酸半胱氨酸治疗。采集血样并分析血浆半胱氨酸和白细胞胱氨酸水平。采用NONMEM分析,利用相关的药代动力学-药效学模型估算药代动力学和药效学参数。半胱氨酸从血浆中迅速清除(平均清除率/血流率 = 32.3 mL min⁻¹ kg⁻¹,范围 = 17.3–52.2),并广泛分布(平均稳态分布容积/血流率 = 15.1 L,范围 = 2.7–32.3 L),平均达峰时间 (Tmax) 为 1.4 小时。给药后,白细胞胱氨酸水平较给药前后显著降低(平均降低约 47%)。所有患者均观察到逆时针方向的滞后,表明药物浓度与作用之间存在滞后(平均滞后时间 = 0.44 小时,范围 = 0.22–0.92 小时)。这些结果表明,虽然半胱氨酸从血浆中迅速清除,但每 6 小时给药一次足以将白细胞胱氨酸水平维持在低于 1 nmol 胱氨酸/mg 蛋白的目标值。半胱氨酸酒石酸盐/ 半胱氨酸(β-巯基乙胺,MEA)目前用于治疗儿童肾病型胱氨酸病。本研究比较了MEA和半胱氨酸磷酸酯(MEAP,一种硫代磷酸酯,其口感和气味优于MEA)提高血浆MEA水平和降低白细胞胱氨酸水平的能力。研究纳入了6名2至10岁的肾病型胱氨酸病患儿。在给予等摩尔剂量的MEA或MEAP后6小时内的不同时间点测量血浆半胱氨酸水平。MEA采用硼氢化钠还原法测定,随后进行高效液相色谱(HPLC)分离和电化学检测。白细胞胱氨酸水平在给药前以及给药后1小时和6小时进行测量。给药后30分钟至1小时达到血浆MEA峰值浓度,MEA组(48.6 ± 10.7,平均值 ± 标准差)和MEAP组(54.1 ± 20.2)给药后的血浆MEA峰值浓度无显著差异。口服给药后15分钟内即可观察到显著的血浆MEA浓度,表明其吸收迅速。呕吐物分析显示,MEAP的磷酸基团在胃中被水解。MEA给药后白细胞胱氨酸水平的下降百分比(61.9%)与MEAP给药后观察到的下降百分比(65.3%)无显著差异。MEA和MEAP在清除胱氨酸方面似乎具有相似的疗效。 代谢/代谢物 关于半胱胺代谢的文献有限。该药物会经历显著的首过代谢。 生物半衰期 半胱胺的半衰期约为3.7小时。 半胱胺的分子量为77.15,分子式为C2H7NS,CAS号为60-23-1。该化合物可溶于水和醇,在空气中不稳定,通常以盐的形式使用。 |
| 毒性/毒理 (Toxicokinetics/TK) |
肝毒性
在注册前研究中,少数长期接受半胱氨酸治疗的患者出现血清ALT水平升高,但该人群中血清酶升高的发生率较高,且在开放标签研究中尚未明确定义。据报道,高剂量半胱氨酸治疗期间酶升高更为明显,且在再次给药后会复发。这些异常通常无症状,可通过调整剂量迅速逆转。此外,胱氨酸病患者似乎存在结节性再生性增生和非肝硬化性门静脉高压的风险。长期半胱氨酸治疗在这些肝脏并发症中的作用尚不明确。尽管半胱氨酸的使用有限,但尚未有临床上显著的伴有黄疸的急性肝损伤病例报道。概率评分:D [HD](高剂量给药可能导致肝损伤)。蛋白结合:半胱氨酸的血浆蛋白结合率为52%,主要与白蛋白结合。非人类毒性:小鼠口服LD50:625 mg/kg;小鼠腹腔注射LD50:250 mg/kg。 除已知用途外,目前尚无关于半胱胺的详细毒性数据。该化合物仅用于研究和治疗用途。它通常耐受性良好,但可能引起胃肠道副作用。 |
| 其他信息 |
治疗用途
半胱氨酸适用于治疗儿童和成人的肾病型胱氨酸病。/美国产品标签包含/ 肾病型胱氨酸病是一种罕见的常染色体隐性遗传溶酶体贮积症,由CTNS基因突变引起,该基因编码溶酶体膜上的胱氨酸转运蛋白。患者细胞内胱氨酸储存量比正常水平高50-100倍,并伴有肾小管和肾小球疾病、生长迟缓、畏光以及其他全身并发症,包括肌病和吞咽困难。我们使用视频透视和超声检查评估了1987年至2004年间最近一次入住美国国立卫生研究院临床中心的101例肾病型胱氨酸病患者的吞咽功能。这些患者年龄在6至45岁之间;超过一半的患者主诉吞咽困难。钡餐检查显示,24%的患者出现口腔期吞咽困难,51%的患者出现咽期吞咽困难,73%的患者出现食管期吞咽困难。各阶段吞咽功能障碍的发生率均随年龄增长而增加。吞咽严重程度评分(钡餐检查中观察到的功能障碍指标)和口腔肌肉综合评分(反映声带力量、口面部运动以及舌唇功能)均随患者未接受半胱氨酸(胱氨酸病首选清除剂)治疗的年限增加而升高(即病情恶化)。严重程度评分随半胱氨酸治疗年限增加而降低。吞咽严重程度评分与肌肉疾病的严重程度呈正相关,但与肾病型胱氨酸病患者常见的57 kb CTNS基因缺失的存在与否无关。我们得出结论,胱氨酸病患者的吞咽功能障碍存在致命性误吸的风险,与肌肉萎缩相关,并且根据横断面数据,其发生率随年龄增长和未接受半胱氨酸治疗的年限增加而增加。对于移植前和移植后的胱氨酸病患者,应考虑使用半胱氨酸进行清除治疗作为首选治疗方案。 /EXPL THER/ N-乙酰半胱氨酸 (NAC) 主要通过为谷胱甘肽合成酶途径提供前体来保护肝脏免受对乙酰氨基酚引起的毒性损伤,而半胱胺已被证明可以改变细胞色素 P-450 依赖性对乙酰氨基酚毒性代谢物的形成。在小鼠中,注射对乙酰氨基酚 (500 mg/kg) 后,血清丙氨酸氨基转移酶 (ALT) 水平在 12 小时升高至 273.0 ± 37.5 U/mL,在 24 小时升高至 555.8 ± 193.4 U/mL。给予半胱胺(100 mg/kg)或N-乙酰半胱氨酸(NAC,500 mg/kg)可显著降低血清ALT活性(p < 0.001)。NAC或半胱胺剂量降低50%可显著降低其保肝作用。然而,在对乙酰氨基酚过量的情况下,联合给予较低剂量的NAC(250 mg/kg)和半胱氨酸(50 mg/kg)可防止血清ALT活性升高(注射后12小时和24小时分别为39.2 ± 1.17 U/mL和32.5 ± 5.63 U/mL,p < 0.001),并维持小鼠肝脏组织学正常。较低剂量的NAC(500 mg/kg)、半胱氨酸(100 mg/kg)或二者联合用药均不影响对乙酰氨基酚的半衰期或峰浓度。给药24小时后测得的肝微粒体芳基羟化酶活性显示,治疗组与仅接受生理盐水的对照组之间无显著差异。这些结果表明,NAC和半胱氨酸联合使用可能有助于预防对乙酰氨基酚中毒剂量引起的肝坏死。在小鼠中,当NAC、半胱氨酸或二者联合与对乙酰氨基酚中毒剂量同时给药时,血浆对乙酰氨基酚水平的降低或细胞色素P-450酶活性的抑制似乎并非保护机制。尽管肾脏疾病是溶酶体贮积性胱氨酸病最突出的特征,但角膜胱氨酸晶状体形成仍然是一个主要并发症,可导致畏光、角膜糜烂和角膜损伤。此外,角膜晶状体积聚的程度反映了疾病本身的病程和严重程度,并且可以直接检查角膜。因此,我们采用了一套基于角膜裂隙灯照片的评分系统,照片中晶状体密度范围为0.00至3.00,用于评估1976年至2000年间在美国国立卫生研究院接受检查的170例肾病性胱氨酸病患者的晶状体沉积程度。所有患者在评估时均未接受局部胱氨酸清除治疗。在这项自然史研究中,出生第一年的婴儿角膜晶状体缺失或极少,角膜胱氨酸晶状体评分(CCCS)为0或0.25。然而,CCCS随年龄呈线性增加,所有患者在16个月大时均可见晶状体,并在青春期早期稳定在约3.00。对代表性患者的纵向研究支持了横断面研究结果。携带涉及胱氨酸病基因(CTNS)的57 kb纯合缺失的个体与未携带该大片段缺失的个体经历了相同的角膜晶状体沉积过程。眼部或非肾病性胱氨酸病患者的角膜晶状体沉积量(CCCS)通常约为同龄肾病性胱氨酸病患者的一半。在10例年龄在1至32岁之间的肾病性胱氨酸病代表性患者中,每日使用0.55%半胱氨酸滴眼液6至12次,可使角膜胱氨酸晶状体在8至41个月内溶解。 在放射治疗过程中,为了达到充分的防护效果,需要使用接近毒性剂量的放射防护药物,这在人类医学中是一个重大挑战。一种有前景的降低这些药物毒性的策略是将它们掺入生物相容性聚合物中。在本研究中,半胱氨酸(Cy)通过离子键与聚氧乙烯磷酸酯(POEP)连接。该研究确定了该物质对大肠杆菌B细胞的放射防护作用及其对雄性C57BL小鼠的急性毒性。结果表明,与纯环磷酰胺(Cy)相比,固定在POEP中的环磷酰胺(Cy)毒性显著降低,同时在最大耐受剂量的一半下仍保持较高的放射防护效率。在小鼠模型中,不同聚合物分子量特征、药物固定化水平、给药时间和剂量下,进一步证实了Cy/POEP复合物的高放射防护效率。研究发现,分子量为4700 Da且含有24%与Cy连接的重复单元的POEP具有最高的防护潜力和缓释效果。 药物警告 最常见的不良反应涉及胃肠道和中枢神经系统,尤其是在治疗初期。暂时停药,然后逐渐重新开始治疗可能有助于提高耐受性。最常见的不良反应(>5%)包括呕吐(35%)、厌食(31%)、发热(22%)、腹泻(16%)、嗜睡(11%)和皮疹(7%)。其他不良反应包括:中枢神经系统:嗜睡;脑病;头痛;癫痫发作;共济失调;意识混乱;震颤;注意力缺陷多动障碍(ADHD);听力丧失;头晕;紧张。胃肠道:恶心;口臭;腹痛;消化不良;便秘;胃肠炎;十二指肠炎;十二指肠溃疡。精神健康:紧张;思维异常;抑郁;情绪不稳定;幻觉;噩梦。其他:肝功能异常;贫血;白细胞减少;脱水;高血压;荨麻疹。 半胱氨酸偶尔会导致可逆性白细胞减少症和肝功能异常。因此,应监测血细胞计数和肝功能。对青霉胺过敏的患者也可能对本药过敏。FDA妊娠分级C级:缺乏充分、对照良好的人体研究,动物研究未显示对胎儿有任何风险或缺乏相关数据。妊娠期间使用本药可能对胎儿造成伤害;然而,潜在益处可能大于潜在风险。有关半胱氨酸警告(共11项)的更完整数据,请访问HSDB记录页面。 药效学 半胱氨酸蓄积是胱氨酸病导致器官损伤的原因之一。半胱氨酸可防止体内胱氨酸晶体的蓄积,其专门用于预防肾脏和眼睛损伤。半胱氨酸可将胱氨酸转化为易于从细胞中排出的形式,从而防止有害的积累。 半胱胺是一种含有巯基的小分子,CAS号为60-23-1。它可用作对乙酰氨基酚的解毒剂和放射防护剂,也可用于治疗胱氨酸病。它是一种治疗药物。 |
| 分子式 |
C2H7NS
|
|---|---|
| 分子量 |
77.14
|
| 精确质量 |
77.029
|
| CAS号 |
60-23-1
|
| 相关CAS号 |
156-57-0 (hydrochloride);16904-32-8 (di-hydrochloride);27761-19-9 (tartrate (1:1));3037-04-5;42954-15-4 (hydrobromide);93965-19-6 (maleate (1:1))
|
| PubChem CID |
6058
|
| 外观&性状 |
Crystals by sublimation in vacuo
Crystals from alcohol |
| 密度 |
1.0±0.1 g/cm3
|
| 沸点 |
133.6±23.0 °C at 760 mmHg
|
| 熔点 |
95°C
|
| 闪点 |
34.6±22.6 °C
|
| 蒸汽压 |
8.4±0.2 mmHg at 25°C
|
| 折射率 |
1.486
|
| LogP |
0.03
|
| tPSA |
64.82
|
| 氢键供体(HBD)数目 |
2
|
| 氢键受体(HBA)数目 |
2
|
| 可旋转键数目(RBC) |
1
|
| 重原子数目 |
4
|
| 分子复杂度/Complexity |
10
|
| 定义原子立体中心数目 |
0
|
| SMILES |
S([H])C([H])([H])C([H])([H])N([H])[H]
|
| InChi Key |
UFULAYFCSOUIOV-UHFFFAOYSA-N
|
| InChi Code |
InChI=1S/C2H7NS/c3-1-2-4/h4H,1-3H2
|
| 化学名 |
2-aminoethanethiol
|
| 别名 |
L 1573; Cystagon; Cysteamine
|
| HS Tariff Code |
2934.99.9001
|
| 存储方式 |
Powder -20°C 3 years 4°C 2 years In solvent -80°C 6 months -20°C 1 month |
| 运输条件 |
Room temperature (This product is stable at ambient temperature for a few days during ordinary shipping and time spent in Customs)
|
| 溶解度 (体外实验) |
May dissolve in DMSO (in most cases), if not, try other solvents such as H2O, Ethanol, or DMF with a minute amount of products to avoid loss of samples
|
|---|---|
| 溶解度 (体内实验) |
注意: 如下所列的是一些常用的体内动物实验溶解配方,主要用于溶解难溶或不溶于水的产品(水溶度<1 mg/mL)。 建议您先取少量样品进行尝试,如该配方可行,再根据实验需求增加样品量。
注射用配方
注射用配方1: DMSO : Tween 80: Saline = 10 : 5 : 85 (如: 100 μL DMSO → 50 μL Tween 80 → 850 μL Saline)(IP/IV/IM/SC等) *生理盐水/Saline的制备:将0.9g氯化钠/NaCl溶解在100 mL ddH ₂ O中,得到澄清溶液。 注射用配方 2: DMSO : PEG300 :Tween 80 : Saline = 10 : 40 : 5 : 45 (如: 100 μL DMSO → 400 μL PEG300 → 50 μL Tween 80 → 450 μL Saline) 注射用配方 3: DMSO : Corn oil = 10 : 90 (如: 100 μL DMSO → 900 μL Corn oil) 示例: 以注射用配方 3 (DMSO : Corn oil = 10 : 90) 为例说明, 如果要配制 1 mL 2.5 mg/mL的工作液, 您可以取 100 μL 25 mg/mL 澄清的 DMSO 储备液,加到 900 μL Corn oil/玉米油中, 混合均匀。 View More
注射用配方 4: DMSO : 20% SBE-β-CD in Saline = 10 : 90 [如:100 μL DMSO → 900 μL (20% SBE-β-CD in Saline)] 口服配方
口服配方 1: 悬浮于0.5% CMC Na (羧甲基纤维素钠) 口服配方 2: 悬浮于0.5% Carboxymethyl cellulose (羧甲基纤维素) 示例: 以口服配方 1 (悬浮于 0.5% CMC Na)为例说明, 如果要配制 100 mL 2.5 mg/mL 的工作液, 您可以先取0.5g CMC Na并将其溶解于100mL ddH2O中,得到0.5%CMC-Na澄清溶液;然后将250 mg待测化合物加到100 mL前述 0.5%CMC Na溶液中,得到悬浮液。 View More
口服配方 3: 溶解于 PEG400 (聚乙二醇400) 请根据您的实验动物和给药方式选择适当的溶解配方/方案: 1、请先配制澄清的储备液(如:用DMSO配置50 或 100 mg/mL母液(储备液)); 2、取适量母液,按从左到右的顺序依次添加助溶剂,澄清后再加入下一助溶剂。以 下列配方为例说明 (注意此配方只用于说明,并不一定代表此产品 的实际溶解配方): 10% DMSO → 40% PEG300 → 5% Tween-80 → 45% ddH2O (或 saline); 假设最终工作液的体积为 1 mL, 浓度为5 mg/mL: 取 100 μL 50 mg/mL 的澄清 DMSO 储备液加到 400 μL PEG300 中,混合均匀/澄清;向上述体系中加入50 μL Tween-80,混合均匀/澄清;然后继续加入450 μL ddH2O (或 saline)定容至 1 mL; 3、溶剂前显示的百分比是指该溶剂在最终溶液/工作液中的体积所占比例; 4、 如产品在配制过程中出现沉淀/析出,可通过加热(≤50℃)或超声的方式助溶; 5、为保证最佳实验结果,工作液请现配现用! 6、如不确定怎么将母液配置成体内动物实验的工作液,请查看说明书或联系我们; 7、 以上所有助溶剂都可在 Invivochem.cn网站购买。 |
| 制备储备液 | 1 mg | 5 mg | 10 mg | |
| 1 mM | 12.9634 mL | 64.8172 mL | 129.6344 mL | |
| 5 mM | 2.5927 mL | 12.9634 mL | 25.9269 mL | |
| 10 mM | 1.2963 mL | 6.4817 mL | 12.9634 mL |
1、根据实验需要选择合适的溶剂配制储备液 (母液):对于大多数产品,InvivoChem推荐用DMSO配置母液 (比如:5、10、20mM或者10、20、50 mg/mL浓度),个别水溶性高的产品可直接溶于水。产品在DMSO 、水或其他溶剂中的具体溶解度详见上”溶解度 (体外)”部分;
2、如果您找不到您想要的溶解度信息,或者很难将产品溶解在溶液中,请联系我们;
3、建议使用下列计算器进行相关计算(摩尔浓度计算器、稀释计算器、分子量计算器、重组计算器等);
4、母液配好之后,将其分装到常规用量,并储存在-20°C或-80°C,尽量减少反复冻融循环。
计算结果:
工作液浓度: mg/mL;
DMSO母液配制方法: mg 药物溶于 μL DMSO溶液(母液浓度 mg/mL)。如该浓度超过该批次药物DMSO溶解度,请首先与我们联系。
体内配方配制方法:取 μL DMSO母液,加入 μL PEG300,混匀澄清后加入μL Tween 80,混匀澄清后加入 μL ddH2O,混匀澄清。
(1) 请确保溶液澄清之后,再加入下一种溶剂 (助溶剂) 。可利用涡旋、超声或水浴加热等方法助溶;
(2) 一定要按顺序加入溶剂 (助溶剂) 。
A Randomized, Crossover, Pharmacokinetic and Pharmacodynamic
CTID: null
Phase: Phase 3 Status: Completed
Date: 2010-08-12
InvivoChem的所有产品仅用于作科学研究,不面向患者销售
Copyright 2020 InvivoChem LLC | All Rights Reserved 粤ICP备20063088号-1


 粤公网安备 44011102003439号
 463611831
