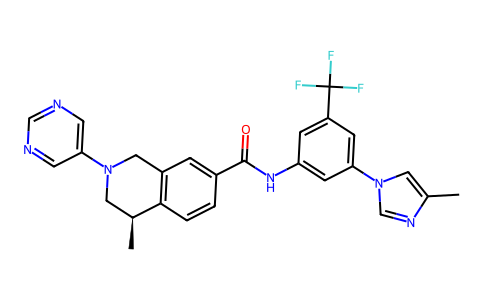
| 规格 | 价格 | 库存 | 数量 |
|---|---|---|---|
| 100mg |
|
||
| 1g |
|
||
| Other Sizes |
|

| 靶点 |
The primary target of DDR-TRK-1 is Discoidin Domain Receptor 1 (DDR1), a receptor tyrosine kinase that belongs to the DDR family. DDR1 is activated by various types of collagen, particularly collagen types I-IV, and is involved in the regulation of cell adhesion, proliferation, migration, and extracellular matrix remodeling. Unlike other receptor tyrosine kinases, DDRs have a unique discoidin homology domain in their extracellular region that mediates collagen binding. DDR1 is frequently overexpressed in various cancers and fibrotic diseases, where it promotes tumor progression, invasion, and fibrosis. DDR-TRK-1 also inhibits the TRK kinase family (tropomyosin receptor kinases), which are involved in neuronal development and are implicated in certain cancers. The compound's dual inhibition of DDR1 and TRK kinases makes it a valuable tool for studying the roles of these kinases in disease.
|
|---|---|
| 体外研究 (In Vitro) |
DDR-TRK-1 是一种潜在的候选药物,其对 DDR1 的 IC50 值为 9.4 nM。DDR-TRK-1 还具有良好的药代动力学 (PK) 特性,在 20 mg/kg 剂量下,大鼠口服生物利用度为 66.8%,T1/2 值为 1.25 小时。与大鼠相比,DDR-TRK-1 在小鼠体内的 AUC 值更高,表明其吸收有效。通过评估 DDR1-IN-3 与 DDR1 蛋白的亲和力,进一步验证了其对 DDR1 的抑制作用。结果表明,DDR-TRK-1 与 DDR1 具有很强的结合力,结合常数 (Kd) 为 4.7 nM [1]。体外实验表明,DDR-TRK-1 对 DDR1 具有强效且选择性的抑制作用,IC₅₀ 值为 9.4 nM。此外,它还能抑制 TRK 激酶家族。该化合物能有效抑制Panc-1胰腺癌细胞的克隆形成和迁移,表明其具有抑制肿瘤细胞增殖和侵袭的潜力。在肺纤维化细胞模型中,DDR-TRK-1抑制纤维化标志物和纤维化特征(如羟脯氨酸表达)的信号传导和表达。这提示该化合物可能在DDR1信号通路驱动病理性细胞外基质沉积的纤维化疾病中具有治疗潜力。该化合物对DDR1相对于其他激酶的高选择性是最大限度减少脱靶效应的关键特征。DDR-TRK-1的体外活性支持其作为研究DDR1和TRK激酶生物学的化学探针。
|
| 体内研究 (In Vivo) |
DDR-TRK-1 以剂量依赖的方式抑制博来霉素 (BLM) 引起的这些病理改变。肺组织裂解液中纤维化标志物(如纤连蛋白和 α-平滑肌肌动蛋白 (SMA))的表达水平与我们的观察结果一致。进一步的分析也表明,DDR-TRK-1 的递送以剂量依赖的方式抑制羟脯氨酸(一种存在于胶原蛋白中的特殊氨基酸)的含量。上述所有信息均表明 DDR-TRK-1 具有治疗博来霉素 (BLM) 引起的肺纤维化的潜力[1]。体内实验表明,DDR-TRK-1 在小鼠肺纤维化模型中具有活性,能够抑制羟脯氨酸表达等纤维化特征。这表明该化合物能够有效到达靶组织,并在活体生物体内调节 DDR1 介导的纤维化过程。该化合物具有良好的药代动力学特性,包括大鼠口服生物利用度为66.8%,半衰期为1.25小时,支持其用于体内研究。体外实验表明,该化合物能够抑制胰腺癌细胞的集落形成和迁移,提示其具有潜在的抗肿瘤活性,可在异种移植模型中进一步评估。然而,目前尚未有大量关于该化合物在癌症模型中全面体内疗效的研究报道。该化合物对DDR1和TRK激酶的双重抑制作用,可能为涉及这两个通路的疾病提供额外的治疗益处。
|
| 酶活实验 |
体外酶活性测定通常检测DDR-TRK-1抑制DDR1和TRK家族成员激酶活性的能力。激酶活性测定使用纯化的重组DDR1或TRK激酶、肽底物和ATP。ATP向底物转移磷酸基团的速率通过放射性标记(³³P-ATP)或荧光法测定。测定在不同浓度的DDR-TRK-1存在下进行,IC₅₀值由剂量-反应曲线确定。对一系列激酶进行选择性分析,以确认化合物对DDR1和TRK激酶的特异性。此外,还可以使用表面等离子共振(SPR)等结合分析方法来测定化合物对DDR1的亲和力。这些生化分析对于表征化合物的效力和选择性至关重要。
|
| 细胞实验 |
体外细胞实验用于评估DDR-TRK-1对细胞功能(如增殖、迁移和纤维化标志物表达)的影响。Panc-1胰腺癌细胞常用于评估该化合物抑制克隆形成和细胞迁移的能力。在纤维化研究中,肺成纤维细胞或其他胶原反应性细胞在有或无胶原刺激的情况下用DDR-TRK-1处理。通过Western blot或qPCR检测α-SMA、I型胶原和纤连蛋白等纤维化标志物。羟脯氨酸含量(胶原沉积的指标)可在细胞培养上清液或细胞裂解液中进行定量。进行细胞活力检测(MTT或CellTiter-Glo)以区分抗增殖作用和细胞毒性。这些检测证实了该化合物的作用机制,并提供了其细胞活性的功能数据。
|
| 动物实验 |
DDR-TRK-1 的体内动物研究已在肺纤维化小鼠模型中开展。典型的研究中,通过气管内注射博来霉素或其他纤维化药物诱导小鼠发生肺纤维化。鉴于 DDR-TRK-1 具有良好的口服生物利用度,随后采用口服给药的方式对小鼠进行治疗。研究终点包括评估肺组织中羟脯氨酸含量(作为胶原沉积的指标)、使用 Masson 三色染色法进行肺纤维化组织学评估,以及通过免疫组织化学或 qPCR 检测纤维化标志物的表达。对于癌症研究,可采用表达 DDR1 的癌细胞系构建异种移植模型,研究终点包括肿瘤生长抑制和评估肿瘤组织中 DDR1 信号通路。这些研究对于验证该化合物的体内治疗潜力至关重要。
|
| 药代性质 (ADME/PK) |
DDR-TRK-1 展现出良好的药代动力学特性,在 20 mg/kg 剂量下,大鼠口服生物利用度为 66.8%,半衰期 (T₁/₂) 为 1.25 小时。如此良好的口服生物利用度支持其通过口服给药进行体内研究。该化合物的分子量和化学性质表明其具有适合全身给药的类药特性。然而,公开文献中并未广泛报道其详细的药代动力学参数,例如分布容积、清除率和蛋白结合率。该化合物的代谢稳定性和潜在的药物相互作用需要在后续研究中进行表征。DDR-TRK-1 具有良好的药代动力学特征,并能有效抑制 DDR1 蛋白,使其成为研究 DDR1 相关疾病的一种极具潜力的体内研究工具化合物。
|
| 毒性/毒理 (Toxicokinetics/TK) |
DDR-TRK-1的具体毒性数据在公开文献中报道较少。作为一种激酶抑制剂,其选择性是决定其毒性的关键因素。该化合物对DDR1和TRK激酶相对于其他激酶的高选择性表明其可能具有良好的安全性。然而,在进行临床开发之前,需要开展全面的毒理学研究,包括遗传毒性、急性和慢性毒性以及对主要器官系统的影响评估。该化合物目前被归类为研究级化学品,不适用于人体。处理DDR-TRK-1时应遵循标准的实验室安全预防措施。鉴于TRK在神经元发育和功能中的作用,任何与TRK激酶抑制相关的潜在脱靶效应都需要仔细评估。
|
| 参考文献 | |
| 其他信息 |
DDR-TRK-1(化合物 6j)是一种强效且高选择性的盘状结构域受体 1 (DDR1) 抑制剂,IC₅₀ 为 9.4 nM。它还能抑制 TRK 激酶家族,因此是一种双重抑制剂。该化合物具有良好的药代动力学特性,包括大鼠口服生物利用度为 66.8%,半衰期为 1.25 小时。DDR-TRK-1 可抑制 Panc-1 胰腺癌细胞的克隆形成和迁移,并通过降低纤维化标志物和羟脯氨酸表达,在小鼠肺纤维化模型中显示出疗效。它是研究癌症和纤维化疾病中 DDR1 和 TRK 激酶生物学的重要研究工具。该化合物尚未获得 FDA 批准用于任何适应症,仅供实验室使用。
|
| 分子式 |
C26H23F3N6O
|
|---|---|
| 精确质量 |
492.188
|
| CAS号 |
1912357-12-0
|
| PubChem CID |
121231414
|
| 外观&性状 |
Typically exists as solid at room temperature
|
| LogP |
4.1
|
| tPSA |
75.9
|
| 氢键供体(HBD)数目 |
1
|
| 氢键受体(HBA)数目 |
8
|
| 可旋转键数目(RBC) |
4
|
| 重原子数目 |
36
|
| 分子复杂度/Complexity |
763
|
| 定义原子立体中心数目 |
1
|
| SMILES |
C[C@H]1CN(CC2=C1C=CC(=C2)C(=O)NC3=CC(=CC(=C3)C(F)(F)F)N4C=C(N=C4)C)C5=CN=CN=C5
|
| InChi Key |
CMJJZRAAQMUAFH-INIZCTEOSA-N
|
| InChi Code |
InChI=1S/C26H23F3N6O/c1-16-11-34(23-9-30-14-31-10-23)13-19-5-18(3-4-24(16)19)25(36)33-21-6-20(26(27,28)29)7-22(8-21)35-12-17(2)32-15-35/h3-10,12,14-16H,11,13H2,1-2H3,(H,33,36)/t16-/m0/s1
|
| 化学名 |
(4R)-4-methyl-N-[3-(4-methylimidazol-1-yl)-5-(trifluoromethyl)phenyl]-2-pyrimidin-5-yl-3,4-dihydro-1H-isoquinoline-7-carboxamide
|
| 别名 |
DDR-TRK1; DDRTRK-1; DDR-TRK-1
|
| HS Tariff Code |
2934.99.9001
|
| 存储方式 |
Powder -20°C 3 years 4°C 2 years In solvent -80°C 6 months -20°C 1 month |
| 运输条件 |
Room temperature (This product is stable at ambient temperature for a few days during ordinary shipping and time spent in Customs)
|
| 溶解度 (体外实验) |
May dissolve in DMSO (in most cases), if not, try other solvents such as H2O, Ethanol, or DMF with a minute amount of products to avoid loss of samples
|
|---|---|
| 溶解度 (体内实验) |
注意: 如下所列的是一些常用的体内动物实验溶解配方,主要用于溶解难溶或不溶于水的产品(水溶度<1 mg/mL)。 建议您先取少量样品进行尝试,如该配方可行,再根据实验需求增加样品量。
注射用配方
注射用配方1: DMSO : Tween 80: Saline = 10 : 5 : 85 (如: 100 μL DMSO → 50 μL Tween 80 → 850 μL Saline)(IP/IV/IM/SC等) *生理盐水/Saline的制备:将0.9g氯化钠/NaCl溶解在100 mL ddH ₂ O中,得到澄清溶液。 注射用配方 2: DMSO : PEG300 :Tween 80 : Saline = 10 : 40 : 5 : 45 (如: 100 μL DMSO → 400 μL PEG300 → 50 μL Tween 80 → 450 μL Saline) 注射用配方 3: DMSO : Corn oil = 10 : 90 (如: 100 μL DMSO → 900 μL Corn oil) 示例: 以注射用配方 3 (DMSO : Corn oil = 10 : 90) 为例说明, 如果要配制 1 mL 2.5 mg/mL的工作液, 您可以取 100 μL 25 mg/mL 澄清的 DMSO 储备液,加到 900 μL Corn oil/玉米油中, 混合均匀。 View More
注射用配方 4: DMSO : 20% SBE-β-CD in Saline = 10 : 90 [如:100 μL DMSO → 900 μL (20% SBE-β-CD in Saline)] 口服配方
口服配方 1: 悬浮于0.5% CMC Na (羧甲基纤维素钠) 口服配方 2: 悬浮于0.5% Carboxymethyl cellulose (羧甲基纤维素) 示例: 以口服配方 1 (悬浮于 0.5% CMC Na)为例说明, 如果要配制 100 mL 2.5 mg/mL 的工作液, 您可以先取0.5g CMC Na并将其溶解于100mL ddH2O中,得到0.5%CMC-Na澄清溶液;然后将250 mg待测化合物加到100 mL前述 0.5%CMC Na溶液中,得到悬浮液。 View More
口服配方 3: 溶解于 PEG400 (聚乙二醇400) 请根据您的实验动物和给药方式选择适当的溶解配方/方案: 1、请先配制澄清的储备液(如:用DMSO配置50 或 100 mg/mL母液(储备液)); 2、取适量母液,按从左到右的顺序依次添加助溶剂,澄清后再加入下一助溶剂。以 下列配方为例说明 (注意此配方只用于说明,并不一定代表此产品 的实际溶解配方): 10% DMSO → 40% PEG300 → 5% Tween-80 → 45% ddH2O (或 saline); 假设最终工作液的体积为 1 mL, 浓度为5 mg/mL: 取 100 μL 50 mg/mL 的澄清 DMSO 储备液加到 400 μL PEG300 中,混合均匀/澄清;向上述体系中加入50 μL Tween-80,混合均匀/澄清;然后继续加入450 μL ddH2O (或 saline)定容至 1 mL; 3、溶剂前显示的百分比是指该溶剂在最终溶液/工作液中的体积所占比例; 4、 如产品在配制过程中出现沉淀/析出,可通过加热(≤50℃)或超声的方式助溶; 5、为保证最佳实验结果,工作液请现配现用! 6、如不确定怎么将母液配置成体内动物实验的工作液,请查看说明书或联系我们; 7、 以上所有助溶剂都可在 Invivochem.cn网站购买。 |
计算结果:
工作液浓度: mg/mL;
DMSO母液配制方法: mg 药物溶于 μL DMSO溶液(母液浓度 mg/mL)。如该浓度超过该批次药物DMSO溶解度,请首先与我们联系。
体内配方配制方法:取 μL DMSO母液,加入 μL PEG300,混匀澄清后加入μL Tween 80,混匀澄清后加入 μL ddH2O,混匀澄清。
(1) 请确保溶液澄清之后,再加入下一种溶剂 (助溶剂) 。可利用涡旋、超声或水浴加热等方法助溶;
(2) 一定要按顺序加入溶剂 (助溶剂) 。
InvivoChem的所有产品仅用于作科学研究,不面向患者销售
Copyright 2020 InvivoChem LLC | All Rights Reserved 粤ICP备20063088号-1


 粤公网安备 44011102003439号
 463611831
