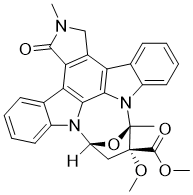
| 规格 | 价格 | 库存 | 数量 |
|---|---|---|---|
| 50μg |
|
||
| Other Sizes |
|

| 靶点 |
PKA (Ki = 10 μM); PKC (Ki = 4 μM)
cGMP-dependent protein kinase (cGPK) – Ki = 0.234 μM [1] Myosin light-chain kinase (MLCK) – Ki > 10 μM [1] cAMP-dependent protein kinase (cAPK) – Ki > 10 μM [1] Protein kinase C (PKC) – Ki = 4.0 μM [1] KT5823 targets cGMP-dependent protein kinase (PKG), a serine/threonine kinase that mediates many of the effects of cGMP. It has a Ki value of 0.23 μM for PKG. It also inhibits PKA and PKC with Ki values of 10 μM and 4 μM, respectively. It is cell-permeable. |
|---|---|
| 体外研究 (In Vitro) |
KT5823 可抑制 cGMP 依赖性蛋白激酶。[1]
在人中性粒细胞中研究了 cGMP 依赖性蛋白激酶抑制剂 KT5823 的有效性。KT5823 不抑制体外或体内激活的中性粒细胞中 cGMP 依赖性蛋白激酶介导的波形蛋白磷酸化,波形蛋白是该酶的已知底物。此外,KT5823 可诱导中性粒细胞发生显著的形态变化,表明其对细胞具有激活作用。[2] 使用 KT5823 抑制基础 PKG 活性可使凋亡 DNA 片段化增加 9.8 倍。 [3] 使用PKG抑制剂KT5823预处理可阻止Bay 60-7550的这些作用。此外,KT5823或PKA抑制剂H89也可阻止(或部分阻止)Bay 60-7550诱导的环磷酸腺苷反应元件结合蛋白(CREB)下游磷酸化和脑源性神经营养因子(BDNF)表达。[4] 许多信号转导通路由第二信使cGMP和cAMP、cGMP和cAMP依赖性蛋白激酶(cGK和PKA)、磷酸二酯酶和离子通道介导。为了区分不同的cGMP效应物,人们开发了cGK和PKA抑制剂,包括K-252化合物KT5823和异喹啉磺酰胺H89。 KT5823 是一种体外 cGK 抑制剂,已被用于众多完整细胞研究中,以确定或排除该蛋白激酶在特定细胞反应中的作用。然而,KT5823 作为 cGK 抑制剂在完整细胞或组织中的有效性和特异性尚未得到证实。本研究分析了 KT5823 和 H89 对完整人血小板和鼠系膜细胞中血管舒张刺激磷蛋白 (VASP) 的环核苷酸介导磷酸化的影响。这两种细胞类型均高表达 cGK。KT5823 可抑制纯化的 cGK。然而,在完整的人类血小板和鼠系膜细胞中,KT5823 均未能抑制一氧化氮、心房利钠肽或膜通透性 cGMP 类似物 8-pCPT-cGMP 诱导的 cGK 介导的 VASP 丝氨酸 157 和丝氨酸 239 位点的磷酸化。KT5823 增强了血小板中 8-pCPT-cGMP 刺激的 VASP 磷酸化,但并未抑制血小板或系膜细胞中福斯克林刺激的 VASP 磷酸化。相反,PKA 和 cGK 的双重抑制剂 H89 则显著抑制了这两种细胞类型中 8-pCPT-cGMP 和福斯克林刺激的 VASP 磷酸化。数据表明,KT5823抑制纯化的cGK,但不影响两种表达cGK I的不同细胞类型中cGK介导的反应。这些观察结果表明,将KT5823在完整细胞中的作用作为支持cGK参与的主要或唯一标准的数据显然需要重新考虑[5]。 KT5823(15 μM,18 h)导致正常人皮肤成纤维细胞(HSF55)停滞在G0/G1期,平均84.5 ± 7.0%的细胞积累了2C DNA含量。相比之下,转化的人皮肤成纤维细胞(CT10-2C-T1)在相同条件下未显示细胞周期停滞。[1] 将KT5823的浓度增加到30 μM并未诱导HSF55细胞发生G2/M期停滞。 [1] 释放实验:用KT5823(15 μM,18 小时)阻滞的 HSF55 细胞在去除抑制剂后 7.2 ± 0.2 小时进入 S 期,表明阻滞点位于 G0/G1 期转换后约 5.8 小时。[1] 体外实验表明,KT5823 是一种选择性 PKG 抑制剂,Ki 值为 0.23 μM。它还能抑制 PKA 和 PKC,Ki 值分别为 10 μM 和 4 μM。它能以 60 nM 的 IC₅₀ 值消除 cGMP 诱导的平滑肌细胞舒张。它能使人皮肤成纤维细胞的细胞周期阻滞在 G0/G1 期交界处之后。 |
| 体内研究 (In Vivo) |
然而,Bay 60-7550 对记忆习得的这些影响被 PKG 抑制剂 KT5823 和 PKA 抑制剂 H89 所抑制,这两种抑制剂均在 Bay 60-7550 给药前 30 分钟使用(图 2B)。此外,单独使用 PKG 抑制剂 KT5823 或 PKA 抑制剂 H89 对 Aβ1-42 处理的小鼠第 6 组记忆习得能力没有影响(图 2C)。[4]
高剂量 Bay 60-7550 (3.0 mg/kg) 对长期记忆和短期记忆的改善作用均被 KT5823 预处理所阻断(图 3)。 H89 可阻止高剂量 Bay 60-7550 (3.0 mg/kg) 诱导的长期记忆保持(训练后 24 小时)(图 3C、D),但不能阻止水迷宫测试中的短期记忆提取(训练后 1 小时)(p > 0.05,图 3A、B)。而单独使用 H89 或 KT5823 均不影响 Aβ1-42 处理小鼠的学习和记忆能力(图 3)。[4] PKG 抑制剂 KT5823 可显著阻止 Bay 60-7550 对训练后 1 小时和 3 小时下台阶潜伏期的影响(图 4A、B)。 PKA抑制剂H89显著抑制了Bay 60-7550对训练后3小时下台阶潜伏期的影响(图4B),但对训练后1小时下台阶潜伏期无影响(图4A)。单独使用H89或KT5823均不影响Aβ1-42处理小鼠的记忆能力(图4A、B)[4]。PKG抑制剂KT5823阻断了Bay 60-7550对这两个脑区BDNF表达的影响[4]。体内研究表明,KT5823具有调节PKG介导的信号通路的潜力。通过抑制PKG,它可能影响平滑肌舒张、血小板功能和神经元信号传导。然而,现有文献中关于动物模型体内疗效的具体数据尚不详尽。 |
| 酶活实验 |
KT5823 对多种激酶的抑制常数 (Ki) 此前已有报道(Kase, H., 1988;文中引用)。具体数值如下:cGMP 依赖性蛋白激酶 (cGPK) Ki = 0.234 μM;肌球蛋白轻链激酶 (MLCK) Ki > 10 μM;cAMP 依赖性蛋白激酶 (cAPK) Ki > 10 μM;蛋白激酶 C (PKC) Ki = 4.0 μM。[1]
体外 PKG 激酶活性测定采用纯化的重组 PKG 酶。将激酶与肽底物和 ATP 在不同浓度的 KT5823 存在下孵育。采用基于发光或荧光的检测方法检测磷酸化。Ki 或 IC₅₀ 值由剂量反应曲线计算得出。 |
| 细胞实验 |
在未受胁迫的HRE-H9细胞中,PKG抑制剂KT5823诱导凋亡DNA片段化[3]
我们推测cGMP(基础水平)的抗凋亡作用是通过部分激活HRE-H9细胞中的PKG(即基础PKG活性)介导的。为了验证这一推测,我们使用了一种高效且高选择性的PKG抑制剂KT5823。将HRE-H9细胞暴露于不同浓度的KT5823中24小时,结果显示凋亡DNA片段化呈剂量依赖性增加,并通过CE-LIF检测(图10)。由于使用了正常培养基(含血清),因此HRE-H9细胞处于未受胁迫状态(除暴露于KT5823外)。浓度为 1 nmol/L 和 10 nmol/L 的 KT5823 对细胞凋亡 DNA 片段化水平没有影响,而浓度为 100 nmol/L 和 1 µmol/L 的 KT5823(预期可选择性抑制 PKG;Ki = 234 nmol/L,Calbiochem 2003/2004 年产品目录)则显著增加了 DNA 片段化水平,与对照组相比(图 10)。浓度为 100 nmol/L 和 1 µmol/L 的 KT5823 分别使 DNA 片段化水平增加了 5.9 倍和 9.8 倍(图 11)。由于该 PKG 抑制剂具有显著的促凋亡作用,这些效应具有高度统计学意义(P < 0.001)。数据表明,在正常培养条件下发生的低水平PKG激活(可能由于基础cGMP水平所致)可能在预防未受胁迫的HRE-H9细胞自发性凋亡中发挥重要作用。 小鼠研究(Aβ1-42模型):使用雄性ICR小鼠(8周龄,22-25 g)。KT5823(来源:Cayman Chemical)以每只小鼠2 μl的体积(论文中未具体说明剂量)双侧微量注射到脑室内(icv),在每天腹腔注射Bay 60-7550(ip)治疗前30分钟注射,持续14天。注射坐标:前后方向距前囟-1.7 mm,内外方向±0.8 mm,背腹方向距硬脑膜-2.0 mm。在14天的治疗期间,每天给药。在最后一次给药后24小时进行行为学测试(莫里斯水迷宫和下台阶被动回避实验),随后处死小鼠进行生化分析(CRF、GR、pCREB、CREB、BDNF的Western blot检测)。[4] 在HRE-H9细胞研究中(单独使用KT5823时未采用动物实验方案),细胞在含4% FBS、青霉素/链霉素的DMEM培养基中,于37℃、5% CO2条件下培养。实验中,将细胞以每孔1×10⁶个细胞的密度接种于6孔板中,并用KT5823处理24小时。[3] KT5823的体外细胞实验采用平滑肌细胞或其他表达PKG的细胞类型进行。细胞在合适的培养基中培养,并用不同浓度的KT5823处理。 PKG活性通过Western blot检测PKG底物的磷酸化水平来评估。平滑肌舒张通过收缩试验进行测定。细胞周期分析采用流式细胞术进行。 |
| 动物实验 |
在小鼠微量注射Aβ1-42后,分别给予不同剂量的Bay 60-7550(0.5、1.0、3.0 mg/kg/天,腹腔注射)或载体,持续14天。在给予Bay 60-7550治疗前30分钟,将PKG抑制剂KT5823和PKA抑制剂H89双侧微量注射到小鼠脑室。抗CRF、GR、p-CREB、CREB和BDNF的抗体购自Abcam[4]。
KT5823的体内动物研究通常采用啮齿动物模型来评估平滑肌功能或血小板功能。该化合物通过腹腔注射或静脉注射给药。平滑肌松弛通过测量血压或血管张力来评估。血小板功能通过聚集试验来评估。 |
| 药代性质 (ADME/PK) |
KT5823的具体药代动力学特性,例如半衰期和口服生物利用度,在现有文献中并未得到详尽描述。它具有细胞渗透性,可溶于DMSO,通常配制成用于体内给药的制剂。
|
| 毒性/毒理 (Toxicokinetics/TK) |
KT5823 是一种选择性蛋白激酶 G (PKG) 抑制剂,常被用作研究 cGMP/PKG 信号通路的药理学工具。在子宫上皮细胞 (HRE-H9) 研究中,基础 PKG 活性被证实具有抗凋亡作用;KT5823 的抑制作用可诱导自发性细胞凋亡,表明正常的基础 PKG 活性对于细胞存活至关重要。在阿尔茨海默病小鼠模型中,PDE2 抑制剂 Bay 60-7550 的记忆增强作用依赖于 PKG 的激活,因为 KT5823 完全阻断了这些作用。这表明 cGMP/PKG 通路在认知功能和下丘脑-垂体-肾上腺 (HPA) 轴的调节中起着关键作用。[3][4] 关于 KT5823 的全面毒理学数据在公开文献中并不常见。本化合物为研究用化合物,仅供实验室使用,不可用于人体治疗。处理本化合物时应遵循标准安全预防措施。本化合物纯度≥98%。
|
| 参考文献 |
[1]. Multiple kinase arrest points in the G1 phase of nontransformed mammalian cells are absent in transformed cells. Proc Natl Acad Sci U S A. 1992 Sep 15;89(18):8626-30.
[2]. KT5823 activates human neutrophils and fails to inhibit cGMP-dependent protein kinase phosphorylation of vimentin. Res Commun Chem Pathol Pharmacol. 1991 Oct;74(1):3-14. [3]. Guanylyl cyclase inhibitors NS2028 and ODQ and protein kinase G (PKG) inhibitor KT5823 trigger apoptotic DNA fragmentation in immortalized uterine epithelial cells: anti-apoptotic effects of basal cGMP/PKG. Mol Hum Reprod. 2003 Dec;9(12):775-83. [4]. Ruan L, et al. Phosphodiesterase-2 Inhibitor Bay 60-7550 Ameliorates Aβ-Induced Cognitive and Memory Impairment via Regulation of the HPA Axis. Front Cell Neurosci. 2019 Oct 2;13:432. [5]. KT5823 inhibits cGMP-dependent protein kinase activity in vitro but not in intact human platelets and rat mesangial cells. J Biol Chem. 2000 Oct 27;275(43):33536-41. |
| 其他信息 |
KT 5823 是一种有机杂辛烷化合物,结构为 1H,1'H-2,2'-联吲哚,其中氮原子形式上与甲基(3R)-3-甲氧基-2-甲基四氢呋喃-3-羧酸酯(2S,3R,5R 产物)的 2 位和 5 位发生氧化偶联,联吲哚部分的 3 位和 3' 位也形式上与 1-甲基-1,5-二氢-2H-吡咯-2-酮的 3 位和 4 位发生氧化偶联。它是一种 EC 2.7.11.12(cGMP 依赖性蛋白激酶)抑制剂。它是一种 γ-内酰胺类有机杂辛烷化合物、甲酯、半缩醛和吲哚咔唑类化合物。许多信号转导通路由第二信使cGMP和cAMP、cGMP和cAMP依赖性蛋白激酶(cGK和PKA)、磷酸二酯酶以及离子通道介导。为了区分不同的cGMP效应分子,人们开发了cGK和PKA抑制剂,包括K-252化合物KT5823和异喹啉磺酰胺H89。KT5823是一种体外cGK抑制剂,也被用于许多完整细胞研究中,以鉴定或排除该蛋白激酶在特定细胞反应中的作用。然而,KT5823作为cGK抑制剂在完整细胞或组织中的有效性和特异性尚未得到证实。本研究分析了KT5823和H89对完整人血小板和鼠系膜细胞中环核苷酸介导的血管舒张刺激磷蛋白(VASP)磷酸化的影响。这两种细胞类型均高表达cGK。 KT5823抑制了纯化的cGK。然而,在完整的人血小板和鼠系膜细胞中,KT5823未能抑制一氧化氮、心房利钠肽或膜通透性cGMP类似物8-pCPT-cGMP诱导的cGK介导的VASP丝氨酸157和丝氨酸239磷酸化。KT5823增强了8-pCPT-cGMP刺激的血小板中VASP的磷酸化,但并未抑制forosclin刺激的血小板或系膜细胞中VASP的磷酸化。相反,PKA和cGK的双重抑制剂H89显著抑制了两种细胞类型中8-pCPT-cGMP和forosclin刺激的VASP磷酸化。数据表明,KT5823抑制纯化的cGK,但不影响两种表达cGK I的不同细胞类型中cGK介导的反应。这些观察结果提示,应重新考虑KT5823在完整细胞中的作用,将其作为支持cGK参与的主要或唯一标准。[5]
KT5823是cGMP依赖性蛋白激酶的特异性抑制剂。它被用作生化探针,证明正常人成纤维细胞G1期进程需要多种激酶介导的事件,而这些机制在猿猴病毒40转化细胞中缺失或被绕过。KT5823诱导的G1期阻滞发生较晚(G0/G1期后约6小时),而星形孢菌素(约2.5小时)或KT5926/K252b(约3.8小时)诱导的G1期阻滞则发生较晚。这表明,在G1期中期特定阶段,cGPK活性对于正常的细胞周期进程是必需的。[1] KT5823是一种选择性PKG抑制剂,属于星形孢菌素相关蛋白激酶抑制剂,其对PKG的Ki值为0.23 μM。本产品仅供研究使用。 |
| 分子式 |
C29H25N3O5
|
|
|---|---|---|
| 分子量 |
495.5259
|
|
| 精确质量 |
495.179
|
|
| 元素分析 |
C, 70.29; H, 5.09; N, 8.48; O, 16.14
|
|
| CAS号 |
126643-37-6
|
|
| 相关CAS号 |
|
|
| PubChem CID |
108152
|
|
| 外观&性状 |
White to off-white solid powder
|
|
| 密度 |
1.52g/cm3
|
|
| 沸点 |
629.2ºC at 760mmHg
|
|
| 闪点 |
334.3ºC
|
|
| 蒸汽压 |
9.67E-16mmHg at 25°C
|
|
| 折射率 |
1.763
|
|
| LogP |
4.589
|
|
| tPSA |
74.93
|
|
| 氢键供体(HBD)数目 |
0
|
|
| 氢键受体(HBA)数目 |
5
|
|
| 可旋转键数目(RBC) |
3
|
|
| 重原子数目 |
37
|
|
| 分子复杂度/Complexity |
1020
|
|
| 定义原子立体中心数目 |
3
|
|
| SMILES |
C[C@]12[C@](C[C@H](N3C4=CC=CC=C4C5=C3C6=C(C7=CC=CC=C7N61)C8=C5C(=O)N(C)C8)O2)(C(=O)OC)OC
|
|
| InChi Key |
QTYMDECKVKSGSM-YMUMJAELSA-N
|
|
| InChi Code |
InChI=1S/C29H25N3O5/c1-28-29(36-4,27(34)35-3)13-20(37-28)31-18-11-7-5-9-15(18)22-23-17(14-30(2)26(23)33)21-16-10-6-8-12-19(16)32(28)25(21)24(22)31/h5-12,20H,13-14H2,1-4H3/t20-,28+,29+/m1/s1
|
|
| 化学名 |
|
|
| 别名 |
|
|
| HS Tariff Code |
2934.99.9001
|
|
| 存储方式 |
Powder -20°C 3 years 4°C 2 years In solvent -80°C 6 months -20°C 1 month |
|
| 运输条件 |
Room temperature (This product is stable at ambient temperature for a few days during ordinary shipping and time spent in Customs)
|
| 溶解度 (体外实验) |
|
|||
|---|---|---|---|---|
| 溶解度 (体内实验) |
注意: 如下所列的是一些常用的体内动物实验溶解配方,主要用于溶解难溶或不溶于水的产品(水溶度<1 mg/mL)。 建议您先取少量样品进行尝试,如该配方可行,再根据实验需求增加样品量。
注射用配方
注射用配方1: DMSO : Tween 80: Saline = 10 : 5 : 85 (如: 100 μL DMSO → 50 μL Tween 80 → 850 μL Saline)(IP/IV/IM/SC等) *生理盐水/Saline的制备:将0.9g氯化钠/NaCl溶解在100 mL ddH ₂ O中,得到澄清溶液。 注射用配方 2: DMSO : PEG300 :Tween 80 : Saline = 10 : 40 : 5 : 45 (如: 100 μL DMSO → 400 μL PEG300 → 50 μL Tween 80 → 450 μL Saline) 注射用配方 3: DMSO : Corn oil = 10 : 90 (如: 100 μL DMSO → 900 μL Corn oil) 示例: 以注射用配方 3 (DMSO : Corn oil = 10 : 90) 为例说明, 如果要配制 1 mL 2.5 mg/mL的工作液, 您可以取 100 μL 25 mg/mL 澄清的 DMSO 储备液,加到 900 μL Corn oil/玉米油中, 混合均匀。 View More
注射用配方 4: DMSO : 20% SBE-β-CD in Saline = 10 : 90 [如:100 μL DMSO → 900 μL (20% SBE-β-CD in Saline)] 口服配方
口服配方 1: 悬浮于0.5% CMC Na (羧甲基纤维素钠) 口服配方 2: 悬浮于0.5% Carboxymethyl cellulose (羧甲基纤维素) 示例: 以口服配方 1 (悬浮于 0.5% CMC Na)为例说明, 如果要配制 100 mL 2.5 mg/mL 的工作液, 您可以先取0.5g CMC Na并将其溶解于100mL ddH2O中,得到0.5%CMC-Na澄清溶液;然后将250 mg待测化合物加到100 mL前述 0.5%CMC Na溶液中,得到悬浮液。 View More
口服配方 3: 溶解于 PEG400 (聚乙二醇400) 请根据您的实验动物和给药方式选择适当的溶解配方/方案: 1、请先配制澄清的储备液(如:用DMSO配置50 或 100 mg/mL母液(储备液)); 2、取适量母液,按从左到右的顺序依次添加助溶剂,澄清后再加入下一助溶剂。以 下列配方为例说明 (注意此配方只用于说明,并不一定代表此产品 的实际溶解配方): 10% DMSO → 40% PEG300 → 5% Tween-80 → 45% ddH2O (或 saline); 假设最终工作液的体积为 1 mL, 浓度为5 mg/mL: 取 100 μL 50 mg/mL 的澄清 DMSO 储备液加到 400 μL PEG300 中,混合均匀/澄清;向上述体系中加入50 μL Tween-80,混合均匀/澄清;然后继续加入450 μL ddH2O (或 saline)定容至 1 mL; 3、溶剂前显示的百分比是指该溶剂在最终溶液/工作液中的体积所占比例; 4、 如产品在配制过程中出现沉淀/析出,可通过加热(≤50℃)或超声的方式助溶; 5、为保证最佳实验结果,工作液请现配现用! 6、如不确定怎么将母液配置成体内动物实验的工作液,请查看说明书或联系我们; 7、 以上所有助溶剂都可在 Invivochem.cn网站购买。 |
| 制备储备液 | 1 mg | 5 mg | 10 mg | |
| 1 mM | 2.0180 mL | 10.0902 mL | 20.1804 mL | |
| 5 mM | 0.4036 mL | 2.0180 mL | 4.0361 mL | |
| 10 mM | 0.2018 mL | 1.0090 mL | 2.0180 mL |
1、根据实验需要选择合适的溶剂配制储备液 (母液):对于大多数产品,InvivoChem推荐用DMSO配置母液 (比如:5、10、20mM或者10、20、50 mg/mL浓度),个别水溶性高的产品可直接溶于水。产品在DMSO 、水或其他溶剂中的具体溶解度详见上”溶解度 (体外)”部分;
2、如果您找不到您想要的溶解度信息,或者很难将产品溶解在溶液中,请联系我们;
3、建议使用下列计算器进行相关计算(摩尔浓度计算器、稀释计算器、分子量计算器、重组计算器等);
4、母液配好之后,将其分装到常规用量,并储存在-20°C或-80°C,尽量减少反复冻融循环。
计算结果:
工作液浓度: mg/mL;
DMSO母液配制方法: mg 药物溶于 μL DMSO溶液(母液浓度 mg/mL)。如该浓度超过该批次药物DMSO溶解度,请首先与我们联系。
体内配方配制方法:取 μL DMSO母液,加入 μL PEG300,混匀澄清后加入μL Tween 80,混匀澄清后加入 μL ddH2O,混匀澄清。
(1) 请确保溶液澄清之后,再加入下一种溶剂 (助溶剂) 。可利用涡旋、超声或水浴加热等方法助溶;
(2) 一定要按顺序加入溶剂 (助溶剂) 。
 Thiotaurine
 ALG1001 TFA
 SJF-8240 (Foretinib-Based PROTAC 7)
 BMS-066
InvivoChem的所有产品仅用于作科学研究,不面向患者销售
Copyright 2020 InvivoChem LLC | All Rights Reserved 粤ICP备20063088号-1


 粤公网安备 44011102003439号
 463611831
