| 规格 | 价格 | 库存 | 数量 |
|---|---|---|---|
| 5mg |
|
||
| 10mg |
|
||
| Other Sizes |
|

| 靶点 |
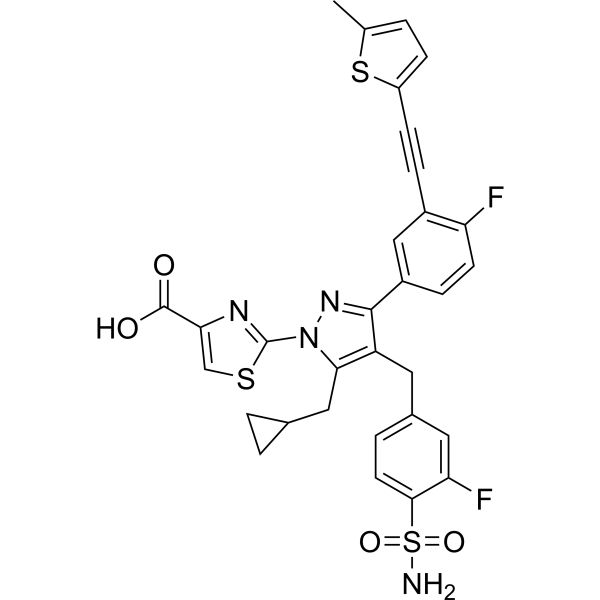
NCI-006 targets lactate dehydrogenase (LDH), specifically the LDHA and LDHB isoforms. LDH is responsible for the interconversion of pyruvate and lactate coupled with the interconversion of NADH and NAD+. In cancer cells, LDH is frequently upregulated to support aerobic glycolysis (the Warburg effect), allowing rapidly proliferating cells to generate ATP and biosynthetic precursors even under hypoxic conditions. By competitively inhibiting LDH, NCI-006 blocks the regeneration of NAD+ from NADH, disrupts glycolytic flux, and forces cancer cells to redirect pyruvate toward mitochondrial oxidative phosphorylation. This metabolic redirection creates a dependency on mitochondrial respiration that can be exploited therapeutically.
|
|---|---|
| 体外研究 (In Vitro) |
NCI-006 (0-1 μM) 可抑制 HEK293T 细胞中人乳酸脱氢酶 (hLDH) 及其同工酶 2、3、4、5 的活性,以及小鼠乳酸脱氢酶同工酶 1、2、3、4、5 的活性,但不抑制从人肾脏分离的苹果酸脱氢酶 (MDH) 和琥珀酸脱氢酶 (SDH) 的活性 [3]。NCI-006 (0.2-5 μM,2 小时) 可降低 MIA PaCa-2 和 HT29 细胞中的 NAD/NADH 比值,并影响小鼠 (m) 和人 (h) 红细胞 (RBC) 以及 MIA PaCa-2 和 HT29 细胞的乳酸分泌,其 EC50 值分别为 1.6、2.1、0.37 和 0.53 μM [3]。 NCI-006(0-10 μM,0-180 min)在最低浓度 1 μM 时以时间依赖性方式降低 MIA PaCa-2 细胞的基础细胞外酸化率 (ECAR),并在浓度 ≥ 1 μM 时抑制糖酵解,同时增加 MIA PaCa-2 细胞的基础耗氧率 (OCR) [3]。NCI-006 (1 μM) 与 IACS-010759 联用可降低 MIA PaCa-2、HCT116 和 MKN45 细胞的细胞活力 [3][6]。NCI-006 (5 μM) 可降低 HCT116 和 MKN45 细胞的 OCR、ECAR 和糖基化 ATP (glycoATP) 生成率,但不影响线粒体 ATP 生成率或总 ATP 生成率,也不增加有丝分裂期间的 ATP 生成率,但其与 IACS-010759 联用可显著提高糖基化 ATP 生成率 [6]。 NCI-006(72 小时)抑制尤文氏肉瘤细胞系的增殖,IC50 值范围为 100 nmol/L(TC71 和 TC32)至 1 μmol/L(RDES 和 EW8),但对横纹肌肉瘤和骨肉瘤无影响,IC50 值为 1,037 nmol/L [7]。NCI-006 呈剂量依赖性地抑制 TC71、TC32 和 EW8 细胞中的 LDH 活性,IC50 值约为 100 nmol/L [7]。NCI-006(0.1–10 μM,2 小时)抑制 TC71 和 EW8 细胞中的 ECAR [7]。
体外实验表明,NCI-006 对 LDH 活性具有强效抑制作用,LDHA IC50 为 0.06 microM,LDHB IC50 为 0.03 microM。在 MIA PaCa-2 胰腺癌细胞和 HT29 结肠癌细胞中,NCI-006 可迅速降低糖酵解通量(通过 Seahorse 生物分析仪测定的细胞外酸化率 ECAR 评估),提高 NAD+/NADH 比值,并诱导细胞凋亡,且不影响正常细胞。该化合物还能增强糖酵解型肿瘤细胞系的放射敏感性,同时保护正常细胞。在 MIA PaCa-2 细胞中,NCI-006 以浓度依赖的方式抑制细胞活力,降低乳酸分泌(在 MIA PaCa-2 细胞中 EC50 = 3.736 × 10-⁷ M,在 HT29 细胞中 EC50 = 5.346 × 10-⁷ M),同时增加耗氧量,因为细胞从糖酵解转向线粒体呼吸。 |
| 体内研究 (In Vivo) |
NCI-006(0-200 mg/kg,颈部/静脉注射,单次)可在 2 小时内降低雌性无胸腺裸鼠的 LDH 活性 [3]。NCI-006(50 mg/kg,颈部/静脉注射,单次;或每隔一天静脉注射,持续 1 或 2 周)可抑制 MIA PaCa-2/HT29 雌性无胸腺裸鼠肿瘤的 LDH 活性,导致丙酮酸转化为丙酮酸的速率降低,丙酮酸向碳酸氢盐的渗透和线粒体氧化增加,而转氨酶介导的丙酮酸转化为丙酮酸的速率未见显著增加,从而终止肿瘤生长 [3]。单独使用 NCI-006(40 mg/kg,静脉注射,每周 2/3 次,持续 1/2 周)不能抑制肿瘤生长,但与 IACS-010759 一起使用时,它能抑制 HCT116,并且与 MKN45 联合使用时,NCI-006(50 mg/kg,每天 1 或 2 次,持续 3 周)对 TC71、TC32 和 EW8 异种移植雌性 Fox Chase SCID 米色小鼠的肿瘤生长几乎没有影响[7]。
在体内,NCI-006 在多种异种移植模型中均表现出显著的抗肿瘤活性。在小鼠皮下 MIA PaCa-2 胰腺癌异种移植模型中,每周三次静脉注射 50 mg/kg 的 NCI-006,持续两周,可有效抑制肿瘤内 LDH 活性,降低乳酸生成,并抑制肿瘤生长。使用给药后 2 小时和 24 小时收集的小鼠红细胞 (mRBC) 进行的体外乳酸生成实验证实了 LDH 的靶向抑制,且 LDH 活性在 24 小时内恢复至基线水平的 75%-80%。当与线粒体复合物 I 抑制剂 IACS-010759(每日口服 20 mg/kg)联合使用时,该联合治疗方案可将胰腺癌模型的中位生存期从 44 天延长至 63 天。在胶质母细胞瘤模型中,NCI-006 对细胞活力具有直接抑制作用,并能有效降低乳酸和酸的分泌,同时增加氧气消耗。 |
| 酶活实验 |
NCI-006 通常溶解于 0.1 N NaOH/PBS 缓冲液中,并通过逐滴加入 1 N HCl 将 pH 值调节至 7.4-7.8,最终浓度为 10 mg/mL。体外 LDH 活性测定中,使用丙酮酸作为底物,通过分光光度法在 340 nm 处监测 NADH 的消耗。标准操作步骤如下:将 50 uL 酶溶液(重组 LDH 或细胞裂解液)与 NCI-006 的系列稀释液(0.001-10 uM)在测定缓冲液(50 mM Tris-HCl,pH 7.5,150 mM NaCl,1 mM DTT)中于 25℃ 孵育 10 分钟。然后加入 50 uL 底物混合物(0.2 mM NADH,1 mM 丙酮酸钠)启动反应。每隔 30 秒在 340 nm 波长处测量吸光度,持续 10 分钟。初始线性斜率用于计算抑制率,IC50 值通过非线性回归确定。为测量细胞糖酵解通量,在暴露于不同浓度的 NCI-006 后,使用 Seahorse XF 分析仪监测细胞外酸化率 (ECAR)。处理 48-72 小时后,使用 MTT 或 CellTiter-Glo 试剂盒评估细胞活力。通过 Annexin V/PI 双染结合流式细胞术评估细胞凋亡,并使用比色法或荧光法乳酸检测试剂盒测定培养基中的乳酸生成量。
|
| 细胞实验 |
对于细胞实验,将NCI-006溶解于DMSO中,配制成10-50 mM的储备液,然后用细胞培养基稀释至所需工作浓度(0.001-10 uM)(最终DMSO浓度≤0.1%)。将细胞(例如MIA PaCa-2、HT29或H460)以5,000-10,000个细胞/孔的密度接种于96孔板中,培养基为含10% FBS的DMEM或RPMI-1640,并过夜培养使其贴壁。次日,更换新鲜培养基,并加入不同浓度的NCI-006,继续培养48-72小时。细胞活力检测采用 MTT 法:每孔加入 20 uL 浓度为 5 mg/mL 的 MTT 溶液,37℃ 孵育 2-4 小时,移除培养基,加入 150 uL DMSO 溶解甲臜晶体,于 570 nm 波长处测定吸光度。细胞凋亡检测:处理细胞 24-48 小时后,用胰蛋白酶消化收集细胞,用冰冷的 PBS 洗涤,室温避光用 Annexin V-FITC 和碘化丙啶 (PI) 染色 15 分钟,然后进行流式细胞术分析。乳酸生成检测:收集处理后的培养上清液,适当稀释,使用商业化的比色法乳酸检测试剂盒,按照制造商的说明书测定乳酸浓度,并将结果根据细胞数量进行标准化。
|
| 动物实验 |
动物/疾病模型:雌性无胸腺裸鼠(20-25 g)[3]
剂量:0 mg/kg、10 mg/kg、50 mg/kg、100 mg/kg、200 mg/kg 给药途径:口服,单次 实验结果:2 小时时 LDH 活性呈剂量依赖性降低,但大多数情况下,24 小时后恢复至基线水平,24 小时时达到基线水平的 75%-80%,最大抑制作用在 8 小时维持。 100 mg/kg 给药途径:静脉注射,一次 实验结果:2 小时时 LDH 活性呈剂量依赖性降低,但大多数情况下,24 小时后恢复至基线水平。 动物/疾病模型:MIA PaCa-2 肿瘤雌性无胸腺裸鼠(20-25 g)[3] 剂量:50 mg/kg 给药途径:口服/静脉注射,一次;静脉注射,隔日一次,持续 1 周(周一、周三和周五各注射一次),或持续 2 周(注射六次),每个疗程之间间隔 1 周。 实验结果:肿瘤内药物浓度约为 20 μM 时,LDH 抑制率达 80%。剂量依赖性地抑制肿瘤[13C]乳酸/[13C]丙酮酸比值,但对MIA PaCa-2肿瘤中的[13C]乳酸/[13C]丙酮酸比值无影响(给药后7小时内)。减缓MIA PaCa-2异种移植瘤的生长,且对小鼠体重无明显影响。降低[13C]丙酮酸向[13C]乳酸和[13C]碳酸氢盐的转化,与IACS-010759联合使用时,能更显著地抑制肿瘤生长。 动物/疾病模型: HT29肿瘤雌性无胸腺裸鼠(20-25 g)[3] 剂量: 50 mg/kg 给药途径: 静脉注射,一次 实验结果: [13C]乳酸/[13C]丙酮酸比值降低了74.7%。与二甲双胍联合使用时,可更显著地抑制肿瘤生长。 动物/疾病模型: HCT116 (5×10⁶) 异种移植裸鼠(18-24 g,6 周龄雌性 KSN/slc 无胸腺)[6] 剂量: 40 mg/kg 给药途径: 静脉注射,每周 3 次,持续 1 周 实验结果: 单独治疗不能抑制肿瘤生长,与 IACS-010759 联合使用可抑制肿瘤生长,并短暂且显著地升高 AST、ALT、淀粉酶、脂肪酶、肌酐和胆红素水平。降低了 13C-L/P 比值,增加了 ROS 水平。 动物/疾病模型: MKN45 异种移植裸鼠(18-24 g,6 周龄雌性 KSN/slc 无胸腺)[6] 剂量: 40 mg/kg 给药途径: 静脉注射,每周 2 次,持续 2 周 实验结果: 单独治疗不能抑制肿瘤生长,与 IACS-010759 联合治疗可抑制肿瘤生长,并短暂且显著地升高 AST、ALT、淀粉酶、脂肪酶、肌酐和胆红素水平。降低了 13C-L/P 比值。 动物/疾病模型: TC71、TC32 和 EW8 异种移植雌性 Fox Chase SCID 米色小鼠 [7] 剂量: 50 mg/kg 给药途径: 口服,每日一次或两次,持续 3 周 实验结果: 肿瘤生长几乎没有变化。 在体内异种移植研究中,NCI-006 配制于 0.1 N NaOH/PBS 溶液中(pH 值调整至 7.4-7.8)。将癌细胞(例如,5×10⁶ 个 MIA PaCa-2 细胞,溶于 50% Matrigel 基质胶)皮下注射到 6-8 周龄的雌性无胸腺裸鼠右侧腹部。当肿瘤体积达到约 100-200 mm³ 时(通常在接种后 7-14 天),将小鼠随机分为治疗组(每组 n=8-10)。NCI-006 以 40-50 mg/kg 的剂量静脉注射,每周三次(隔天,例如,周一、周三、周五),持续 2-4 周。对照组按相同方案静脉注射赋形剂(0.1 N NaOH/PBS)。每周两次使用游标卡尺测量肿瘤体积(体积 = 长 × 宽² × 0.5)。监测体重以评估毒性。在研究终点(通常为对照组肿瘤体积达到约 1500 mm³ 时),处死小鼠,切除肿瘤并称重,肿瘤生长抑制率 (TGI) 计算公式为 100 × (1 − [Δ治疗组 / Δ对照组])。对肿瘤组织进行体外 LDH 活性测定、乳酸定量和组织学分析(H&E 染色、Ki-67 免疫组化检测增殖、cleaved caspase-3 染色检测凋亡)。在与 IACS-010759 联合用药的研究中,IACS-010759 配制于含 0.1% Tween 80 的 0.5% 甲基纤维素中,并以 20 mg/kg 的剂量每日一次(周一至周五)口服给药,疗程与 NCI-006 相同。采用 Kaplan-Meier 曲线分析生存情况,以死亡或肿瘤体积超过 2000 mm3 作为终点。 |
| 药代性质 (ADME/PK) |
NCI-006 具有良好的口服生物利用度和药代动力学特性。在小鼠中,口服 100 mg/kg 剂量可达到可测量的全身暴露量,静脉注射 50 mg/kg 剂量亦可达到类似效果。该化合物能迅速达到血药浓度峰值,给药后 24 小时内红细胞中 LDH 活性恢复至基线的 75%-80%,表明其具有持续的药效,且半衰期与每日一次或间歇给药方案相符。包括半衰期 (t1/2)、Cmax、AUC、分布容积和清除率在内的详细药代动力学参数尚未完全公开,但与体内疗效所需的良好药物特性相符。
|
| 毒性/毒理 (Toxicokinetics/TK) |
NCI-006 在有效剂量下(例如,每周三次,静脉注射 40-50 mg/kg)通常耐受性良好,小鼠异种移植研究显示其体重减轻极少(通常 <10-15%)。在有效剂量范围内,未报告与治疗相关的死亡病例。然而,作为一种 LDH 抑制剂,NCI-006 可全面抑制糖酵解,因此较高剂量可能引起代谢副作用。根据 GHS 分类,该化合物吞咽可能有害(急性毒性 4,H302),且对水生生物具有剧毒并具有长期持续影响(H410)。建议采取标准实验室安全预防措施,包括使用个人防护装备(手套、实验服、护目镜)。仅供研究使用,不得用于临床或诊断用途。
|
| 参考文献 |
|
| 其他信息 |
分子式:C31H24F2N4O4S3。分子量:650.74。外观:固体。溶解性:溶于DMSO(≥50 mg/mL),也溶于0.1 N NaOH/PBS(用于体内实验)。储存:-20℃,惰性气氛(氮气)下保存,以防止降解。纯度:HPLC纯度通常≥98%。NCI-006于2020年2月11日发表于《细胞报告》(Cell Reports),是一种新型选择性LDH抑制剂,具有体内活性。相关研究源于美国国家癌症研究所(NCI)和美国国立卫生研究院癌症研究中心,2020年发表的研究结果表明,NCI-006可抑制小鼠肿瘤生长,并与IACS-010759联合使用时,可成功克服肿瘤代谢可塑性。该化合物仅供实验室研究用途,尚未获准用于人体治疗。
|
| 分子式 |
C31H24F2N4O4S3
|
|---|---|
| 分子量 |
650.74
|
| CAS号 |
1964516-64-0
|
| 外观&性状 |
White to off-white solid powder
|
| HS Tariff Code |
2934.99.9001
|
| 存储方式 |
Powder -20°C 3 years 4°C 2 years In solvent -80°C 6 months -20°C 1 month |
| 运输条件 |
Room temperature (This product is stable at ambient temperature for a few days during ordinary shipping and time spent in Customs)
|
| 溶解度 (体外实验) |
DMSO : ~50 mg/mL (~76.84 mM; with sonication)
|
|---|---|
| 溶解度 (体内实验) |
注意: 如下所列的是一些常用的体内动物实验溶解配方,主要用于溶解难溶或不溶于水的产品(水溶度<1 mg/mL)。 建议您先取少量样品进行尝试,如该配方可行,再根据实验需求增加样品量。
注射用配方
注射用配方1: DMSO : Tween 80: Saline = 10 : 5 : 85 (如: 100 μL DMSO → 50 μL Tween 80 → 850 μL Saline)(IP/IV/IM/SC等) *生理盐水/Saline的制备:将0.9g氯化钠/NaCl溶解在100 mL ddH ₂ O中,得到澄清溶液。 注射用配方 2: DMSO : PEG300 :Tween 80 : Saline = 10 : 40 : 5 : 45 (如: 100 μL DMSO → 400 μL PEG300 → 50 μL Tween 80 → 450 μL Saline) 注射用配方 3: DMSO : Corn oil = 10 : 90 (如: 100 μL DMSO → 900 μL Corn oil) 示例: 以注射用配方 3 (DMSO : Corn oil = 10 : 90) 为例说明, 如果要配制 1 mL 2.5 mg/mL的工作液, 您可以取 100 μL 25 mg/mL 澄清的 DMSO 储备液,加到 900 μL Corn oil/玉米油中, 混合均匀。 View More
注射用配方 4: DMSO : 20% SBE-β-CD in Saline = 10 : 90 [如:100 μL DMSO → 900 μL (20% SBE-β-CD in Saline)] 口服配方
口服配方 1: 悬浮于0.5% CMC Na (羧甲基纤维素钠) 口服配方 2: 悬浮于0.5% Carboxymethyl cellulose (羧甲基纤维素) 示例: 以口服配方 1 (悬浮于 0.5% CMC Na)为例说明, 如果要配制 100 mL 2.5 mg/mL 的工作液, 您可以先取0.5g CMC Na并将其溶解于100mL ddH2O中,得到0.5%CMC-Na澄清溶液;然后将250 mg待测化合物加到100 mL前述 0.5%CMC Na溶液中,得到悬浮液。 View More
口服配方 3: 溶解于 PEG400 (聚乙二醇400) 请根据您的实验动物和给药方式选择适当的溶解配方/方案: 1、请先配制澄清的储备液(如:用DMSO配置50 或 100 mg/mL母液(储备液)); 2、取适量母液,按从左到右的顺序依次添加助溶剂,澄清后再加入下一助溶剂。以 下列配方为例说明 (注意此配方只用于说明,并不一定代表此产品 的实际溶解配方): 10% DMSO → 40% PEG300 → 5% Tween-80 → 45% ddH2O (或 saline); 假设最终工作液的体积为 1 mL, 浓度为5 mg/mL: 取 100 μL 50 mg/mL 的澄清 DMSO 储备液加到 400 μL PEG300 中,混合均匀/澄清;向上述体系中加入50 μL Tween-80,混合均匀/澄清;然后继续加入450 μL ddH2O (或 saline)定容至 1 mL; 3、溶剂前显示的百分比是指该溶剂在最终溶液/工作液中的体积所占比例; 4、 如产品在配制过程中出现沉淀/析出,可通过加热(≤50℃)或超声的方式助溶; 5、为保证最佳实验结果,工作液请现配现用! 6、如不确定怎么将母液配置成体内动物实验的工作液,请查看说明书或联系我们; 7、 以上所有助溶剂都可在 Invivochem.cn网站购买。 |
| 制备储备液 | 1 mg | 5 mg | 10 mg | |
| 1 mM | 1.5367 mL | 7.6836 mL | 15.3671 mL | |
| 5 mM | 0.3073 mL | 1.5367 mL | 3.0734 mL | |
| 10 mM | 0.1537 mL | 0.7684 mL | 1.5367 mL |
1、根据实验需要选择合适的溶剂配制储备液 (母液):对于大多数产品,InvivoChem推荐用DMSO配置母液 (比如:5、10、20mM或者10、20、50 mg/mL浓度),个别水溶性高的产品可直接溶于水。产品在DMSO 、水或其他溶剂中的具体溶解度详见上”溶解度 (体外)”部分;
2、如果您找不到您想要的溶解度信息,或者很难将产品溶解在溶液中,请联系我们;
3、建议使用下列计算器进行相关计算(摩尔浓度计算器、稀释计算器、分子量计算器、重组计算器等);
4、母液配好之后,将其分装到常规用量,并储存在-20°C或-80°C,尽量减少反复冻融循环。
计算结果:
工作液浓度: mg/mL;
DMSO母液配制方法: mg 药物溶于 μL DMSO溶液(母液浓度 mg/mL)。如该浓度超过该批次药物DMSO溶解度,请首先与我们联系。
体内配方配制方法:取 μL DMSO母液,加入 μL PEG300,混匀澄清后加入μL Tween 80,混匀澄清后加入 μL ddH2O,混匀澄清。
(1) 请确保溶液澄清之后,再加入下一种溶剂 (助溶剂) 。可利用涡旋、超声或水浴加热等方法助溶;
(2) 一定要按顺序加入溶剂 (助溶剂) 。
 Chemically modified Porcine L-Lactate Dehydrogenase
 Chemically modified Pseudomonas species Cholesterol Esterase
 6-O-Oleoyltrehalose
 LDHA-IN-10
InvivoChem的所有产品仅用于作科学研究,不面向患者销售
Copyright 2020 InvivoChem LLC | All Rights Reserved 粤ICP备20063088号-1


 粤公网安备 44011102003439号
 463611831
