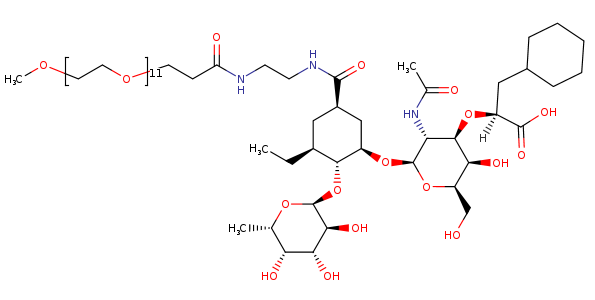
| 规格 | 价格 | 库存 | 数量 |
|---|---|---|---|
| 500mg |
|
||
| 1g |
|
||
| Other Sizes |
|

| 靶点 |
E-Selectin (Kd = 0.46 uM; IC50 = 1.75 uM)
The primary target of Uproleselan is E-selectin (also known as CD62E), a cell adhesion molecule expressed on vascular endothelial cells. E-selectin is constitutively expressed in the bone marrow microenvironment and is also inducibly expressed during inflammatory responses. In acute myeloid leukemia (AML), alterations in cell-surface glycosylation associated with oncogenesis lead to overexpression of E-selectin ligands (sialyl Lewisˣ) on AML blasts, enhancing binding to E-selectin. This binding directly promotes chemoresistance and survival of AML cells through activation of pro-survival signaling pathways such as AKT/NF-κB. As a carbohydrate analog of sialyl Lewisˣ, Uproleselan binds to E-selectin with high affinity (IC50 of 2.4 µM), competitively blocking the interaction between E-selectin and leukemia cells, thereby attenuating the protective effect of the bone marrow microenvironment on AML cells. In terms of selectivity, Uproleselan demonstrates excellent selectivity for E-selectin over P-selectin (IC50 >10,000 µM) and L-selectin (IC50 4,516 µM). Uproleselan targets E-selectin (also known as CD62E), a cell adhesion molecule expressed on vascular endothelial cells. E-selectin is constitutively expressed in the bone marrow microenvironment. In acute myeloid leukemia (AML), oncogenesis leads to overexpression of E-selectin ligands (sialyl Lewisˣ) on AML blasts. The binding of these ligands to E-selectin directly promotes chemoresistance and survival of AML cells through pro-survival signaling pathways such as AKT/NF-κB. Uproleselan binds to E-selectin with high affinity, competitively blocking this interaction. |
|---|---|
| 体外研究 (In Vitro) |
Uproleselan在体外表现出高亲和力E-选择素结合活性和功能阻断活性。表面等离子共振(SPR)分析表明,Uproleselan与人E-选择素的结合亲和力(KD)约为61 nM,IC50约为800 nM,可有效阻断唾液酸Lewisˣ与E-选择素的结合。功能性分析表明,Uproleselan通过破坏E-选择素介导的促生存信号通路,逆转骨髓微环境诱导的AML细胞化疗耐药性。体外研究表明,E-选择素黏附激活AML细胞中的AKT和NF-κB信号通路,促进细胞存活;而Uproleselan的加入可有效抑制该信号转导,并提高白血病细胞对化疗药物的敏感性。此外,Uproleselan 可诱导 AML 细胞从骨髓微环境的保护下动员出来,但这种作用仅占总细胞数的约 1%,表明其主要作用是增强化疗敏感性,而非单纯的白血病细胞动员。体外研究表明,Uproleselan 与 E-选择素具有高亲和力结合,其 Kd 值为 0.46 µM,IC50 值为 1.75 µM。它能竞争性阻断 E-选择素与白血病细胞的相互作用,从而减弱骨髓微环境对 AML 细胞的保护作用。作为唾液酸路易斯糖类似物,它对 E-选择素表现出极佳的选择性。
|
| 体内研究 (In Vivo) |
Uproleselan (GMI-1271) 是一种新型 E-选择素拮抗剂,可干扰细胞存活通路,增强化疗反应,提高小鼠异种移植和同基因移植模型的生存率,并降低体内化疗毒性。一项 I/II 期研究评估了 uproleselan (5-20 mg/kg) 联合 MEC 方案(米托蒽醌、依托泊苷和阿糖胞苷)治疗复发/难治性 (R/R) 急性髓系白血病 (AML) 患者的安全性、耐受性和抗白血病活性。在前 19 例患者中,未观察到剂量限制性毒性。推荐的 II 期剂量 (RP2D) 为 10 mg/kg,每日两次。另有 47 例 R/R AML 患者接受了 RP2D 剂量的 uproleselan 联合 MEC 方案治疗。在推荐二期剂量(RP2D)下,缓解率(完全缓解[CR]/伴不完全血细胞计数恢复的完全缓解[CRi])为41%(CR为35%),中位总生存期(OS)为8.8个月。在另一组队列中,25例年龄≥60岁的新诊断患者接受了RP2D剂量的uproleselan联合阿糖胞苷和伊达比星(7+3)治疗。在这些一线治疗患者中,CR/CRi率为72%(CR为52%),中位OS为12.6个月。uproleselan的加入与较低的口腔黏膜炎发生率相关。复发/难治性AML患者以及新诊断的高危细胞遗传学老年患者和继发性AML患者的白血病原始细胞上E-选择素配体表达更高。在复发/难治性队列中,E-选择素表达>10%与更高的缓解率和更长的生存期相关。在化疗中加入uproleselan耐受性良好,缓解率高,诱导死亡率低,黏膜炎发生率低,为开展3期随机验证性研究提供了强有力的理论依据。该试验已在www.clinicaltrials.gov注册,注册号为NCT02306291。[1]
Uproleselan在多种体内模型中均显示出显著的抗白血病活性。在急性髓系白血病(AML)小鼠模型中,Uproleselan联合化疗(阿糖胞苷)可使小鼠生存期延长一倍,并将化疗后存活的白血病再生细胞(LRC)数量减少4-10倍。在MV4-11 AML异种移植小鼠模型中,Uproleselan联合化疗可显著清除白血病细胞。在静脉血栓模型中,Uproleselan(40 mg/kg,腹腔注射)显著降低了血栓重量(中位数为 0.0138 g,而载体对照组为 0.0208 g)。在非人灵长类动物髂静脉血栓模型中,Uproleselan(25 mg/kg,皮下注射,每日一次)治疗 21 天,显示出最高的静脉再通率,且未引起具有临床意义的凝血功能改变或出血事件。在临床试验中,Uproleselan 联合 MEC 化疗方案(米托蒽醌、依托泊苷和阿糖胞苷)治疗复发/难治性 AML 患者,总缓解率为 41%(完全缓解率为 35%),中位总生存期为 8.8 个月。在接受“7+3”诱导治疗的新诊断老年急性髓系白血病(AML)患者中,总缓解率为72%(完全缓解率为52%),中位总生存期为12.6个月。体内研究表明,Uproleselan能够破坏细胞存活通路并增强化疗反应。它能提高小鼠异种移植和同基因移植模型的生存率,并降低化疗相关毒性。Uproleselan通过阻断白血病细胞与骨髓血管内皮细胞之间的黏附作用,克服化疗耐药性并增强抗白血病疗效。此外,它还能抑制白细胞活化和炎症,从而发挥抗血栓作用。 |
| 酶活实验 |
采用表面等离子共振 (SPR) 和微尺度热泳 (MST) 技术评估 Uproleselan 与 E-选择素的结合亲和力。典型的 SPR 检测方案如下:将重组人 E-选择素蛋白固定在 CM5 芯片表面。配制浓度递增的 Uproleselan 溶液(0.1 nM–100 μM),溶于 HBS-EP+ 缓冲液(10 mM HEPES pH 7.4、150 mM NaCl、3 mM EDTA、0.05% Tween-20)中,并以 30 μL/min 的流速流过芯片表面,结合阶段持续 2-3 分钟,解离阶段持续 5-10 分钟。使用 Biacore 或 ProteOn 仪器监测表面等离子共振信号变化,并采用 1:1 Langmuir 结合模型拟合数据,以计算结合速率常数 (ka)、解离速率常数 (kd) 和平衡解离常数 (KD)。通过竞争性 ELISA 评估功能阻断活性:将 E-选择素-Fc 融合蛋白包被于 96 孔板上,加入生物素标记的唾液酸 Lewisˣ 和递增浓度的 Uproleselan(0.1 nM–100 μM),并使用链霉亲和素-HRP 检测结合的配体,以计算 IC50 值。Uproleselan 对 E-选择素的 IC50 值约为 800 nM。此外,放射性配体结合试验或基于细胞的钙离子流试验可用于进一步验证选择性。
针对 Uproleselan 的特异性无细胞结合试验方案可能包括表面等离子共振 (SPR) 或酶联免疫吸附试验 (ELISA),以测量其与重组 E-选择素蛋白的结合亲和力。这些试验可确定化合物与其靶标相互作用的关键参数,例如解离常数 (Kd) 和半数抑制浓度 (IC50)。 |
| 细胞实验 |
Uproleselan的体外细胞活性主要通过评估其对白血病细胞黏附于E-选择素的阻断作用及其对化疗敏感性的增强作用来评价。典型的检测方案如下:将人脐静脉内皮细胞(HUVECs)或稳定表达人E-选择素的CHO细胞在含有10%胎牛血清的培养基中,于37℃、5% CO₂培养箱中培养。将内皮细胞接种于96孔板(每孔2×10⁴个细胞),培养至细胞融合后,用1 U/mL凝血酶或TNF-α(10 ng/mL)刺激4-6小时以诱导E-选择素的表达。将荧光标记的 AML 细胞系(例如 KG-1a、OCI-AML3,每孔 1×10⁵ 个细胞)与递增浓度的 Uproleselan(0.1 nM–10 μM)一起加入孔板中,并在 37°C 下孵育 30-60 分钟。轻轻洗涤去除未贴壁细胞后,使用荧光酶标仪(激发/发射波长 485/535 nm)对贴壁细胞进行定量,以计算 IC50 值。在 E-选择素-Fc 包被的培养板或与 E-选择素阳性基质细胞共培养的条件下进行化疗增敏试验:将 AML 细胞用阿糖胞苷(0.1-10 μM)和 Uproleselan(5-20 μM)处理 48-72 小时,并通过 Annexin V/PI 双染流式细胞术评估细胞凋亡率,或通过 MTS/CCK-8 法评估细胞活力。研究表明,Uproleselan 能有效抑制 E-选择素介导的白血病细胞黏附,并逆转基质介导的化疗耐药性。
体外细胞实验采用表达 E-选择素配体的 AML 细胞系进行 Uproleselan 的检测。用该化合物处理细胞,并评估其抑制细胞黏附于 E-选择素包被表面的能力。此外,还可以通过蛋白质印迹法检测关键蛋白的磷酸化状态,从而评估该化合物对下游促生存信号通路(例如 AKT/NF-κB)的影响。 |
| 动物实验 |
在所有研究阶段,uproleselan均以20分钟静脉输注的方式给药,于诱导化疗前24小时开始,每日两次,直至诱导化疗结束,并在诱导化疗后48小时内每日两次。复发/难治性疾病患者的挽救性化疗方案为MEC方案(每日静脉输注10 mg/m²米托蒽醌,输注15-20分钟;每日静脉输注100 mg/m²依托泊苷,输注60分钟;每日静脉输注1000 mg/m²阿糖胞苷,输注60分钟,连续5天),共1个诱导周期。uproleselan的剂量水平通过设定预期暴露量范围来确定,该范围等于或高于临床前模型中证实的药理活性剂量范围。基于非人灵长类动物研究的药代动力学数据和人体志愿者研究的安全性数据,在剂量递增阶段,uproleselan与MEC联合给药的起始剂量为5 mg/kg。 Uproleselan 的给药剂量分为 3 个药理活性剂量水平(5、10 和 20 mg/kg)。在未出现剂量限制性毒性 (DLT) 的情况下进行剂量递增,DLT 定义为:在第 42 天后,在无持续性骨髓白血病形态学证据或由 uproleselan 引起的 3 级非血液学毒性(且在第 42 天未消退至 2 级)的情况下,出现骨髓抑制(绝对中性粒细胞计数 [ANC] 未恢复至 ≥0.5 × 10⁹/L 且血小板计数未恢复至 ≥25 × 10⁹/L)。剂量递增委员会确定了 RP2D 为 10 mg/kg,该剂量定义为:(1) 在诱导治疗期间,未在超过 33% 的接受治疗患者中引起 DLT;(2) 基于现有数据(安全性、达到的暴露量、靶向效应的药效学 [PD] 评估、临床活性和总体毒性),是 AML 患者继续进行临床评估的最合适剂量。[1]
II 期剂量扩展研究在RP2D 继续招募复发/难治性 AML 患者。符合条件的患者可接受一个疗程的巩固治疗,使用 uproleselan 联合 4 天的 MEC 方案。或者,患者可根据其主治医生的判断接受造血干细胞移植和/或额外的缓解后治疗。[1] 2016 年 6 月至 2017 年 2 月期间,招募了第二组新诊断的 ≥60 岁患者,并采用 RP2D 剂量的 uproleselan 联合常规 7+3 诱导化疗方案(第 1-7 天每日 24 小时持续静脉输注 200 mg/m² 阿糖胞苷,并于第 1-3 天每日静脉推注 12 mg/m² 伊达比星)进行治疗。Uproleselan 的给药方案与 R/R AML 组相同。对于在第15天中期骨髓检查中检测到残留白血病的患者,允许进行第二个诱导治疗周期(5+2),并联合使用与初始7+3诱导治疗相同剂量和方案的uproleselan。前3例患者在诱导治疗后接受剂量限制性毒性(DLT)评估;之后,开始招募患者,以完成25例患者的队列研究。有效患者可接受uproleselan联合中等剂量阿糖胞苷(2000 mg/m²/天,3小时静脉滴注,连续5天;或1500 mg/m²,每12小时一次,3小时静脉滴注,第1、3、5天)的巩固治疗,最多3个周期。患者是否接受造血干细胞移植由其主治医师酌情决定。[1] 安全性评估[1] 本研究的主要终点是接受uproleselan联合化疗的患者中治疗期间出现的不良事件(TEAE)的发生频率、严重程度和相关性。安全性评估包括监测和记录TEAE、生命体征测量、临床实验室检查、ECOG体能状态评分和体格检查。TEAE的级别和持续时间由主治医师报告,并根据不良事件通用术语标准(CTCAE,4.03版)进行分级。 使用多种动物模型评估uproleselan的体内疗效。在AML小鼠模型中,将MV4-11或MLL-AF9 AML细胞(每只小鼠1×10⁶-5×10⁶个)经尾静脉注射到8-12周龄的雌性NSG或C57BL/6J小鼠体内。白血病模型建立后(约1-3周),将小鼠随机分为以下几组:载体对照组(PBS)、化疗组(阿糖胞苷100 mg/kg,腹腔注射,第1-5天)、Uproleselan单药治疗组(25-50 mg/kg,腹腔注射,每日一次或两次)和联合治疗组。采用生物发光成像(BLI)监测白血病负荷,并记录生存曲线以评估总生存期。在静脉血栓模型中,雄性C57BL/6J小鼠用异氟烷麻醉后,行剖腹手术暴露下腔静脉(IVC)。将电极置于IVC周围,施加250 mA电流诱导非阻塞性血栓形成。血栓诱导后,立即腹腔注射单次Uproleselan(40 mg/kg)或载体对照,24小时后处死动物,取下腔静脉(IVC)并测量血栓重量。在非人灵长类动物深静脉血栓模型中,通过髂静脉球囊阻塞6小时诱导血栓形成。从血栓形成后第2天开始,皮下注射Uproleselan,剂量为25 mg/kg,每日一次,连续21天。通过磁共振静脉造影(MRV)评估静脉再通率,通过多普勒超声评估血管通畅性,并监测凝血参数(凝血酶原时间、活化部分凝血活酶时间)。 已使用小鼠异种移植和同基因模型进行了Uproleselan的体内动物研究。在这些研究中,荷瘤小鼠接受Uproleselan治疗,通常联合化疗。主要终点包括肿瘤生长抑制、生存率和化疗相关毒性评估。 |
| 药代性质 (ADME/PK) |
通过多项临床前和临床研究,已对Uproleselan的药代动力学特征进行了表征。在健康志愿者中,静脉注射Uproleselan表现出良好的药代动力学特征,关键参数包括:达峰时间(Tmax)约为1-2小时,峰浓度(Cmax)呈剂量依赖性,消除半衰期(T₁/₂)为数小时。表观分布容积(Vz)表明该药物主要分布于血液和细胞外间隙。其主要消除途径仍在研究中,但肾清除发挥一定作用,尿液中可检测到原药排泄。一项正在进行的I期临床研究正在评估Uproleselan联合化疗在中国复发/难治性急性髓系白血病(AML)患者中的药代动力学,包括Cmax、Tmax、AUC0-12和AUC0-t等参数。在患者血浆中,当药物浓度达到38 µM时,即可实现功能性E-选择素阻断。迄今为止,尚未有关于Uproleselan的显著药代动力学药物相互作用的报道。Uproleselan的II期推荐剂量(RP2D)为10 mg/kg,每日两次静脉给药。
现有文献中对Uproleselan的详细药代动力学特性报道较少。该化合物分子量较大,为1304.53 g/mol,分子式为C60H109N3O27。目前正在进行临床试验,结果表明其具有良好的药物特性,适合全身给药。 |
| 毒性/毒理 (Toxicokinetics/TK) |
剂量递增队列[1]
在剂量递增阶段,共纳入19例患者,并将其分为三个不同的uproleselan剂量组:5 mg/kg(n = 6)、10 mg/kg(n = 7)和20 mg/kg(n = 6)。每日两次10 mg/kg的uproleselan被确定为RP2D,并在剂量扩展阶段与MEC联合使用,在新诊断队列中与伊达比星和阿糖胞苷联合使用。在I期试验中,所有剂量组均未观察到剂量限制性毒性(DLT);因此,DLT并未影响II期试验的剂量选择。药效学(PD)分析显示,所有三个剂量组的血浆中可溶性E-选择素的释放均降低,表明该药物具有靶向活性。此外,未观察到剂量反应,提示所评估的三个剂量组可能已超过药效学效应的平台期。各剂量组的临床结果(骨髓对普罗罗塞兰联合MEC诱导化疗的反应)相似。基于本研究I期部分的药代动力学分析,10 mg/kg普罗塞兰剂量组在未超过14天非临床安全性限值的情况下提供了最高的药物暴露水平,因此选择该剂量进行II期部分的进一步测试。 复发/难治性急性髓系白血病(R/R AML)队列[1] 对于所有R/R AML患者,无论是否与研究药物相关,治疗期间不良事件(TEAE)的发生率在所有普罗塞兰剂量组之间均相似(补充表1)。66例R/R AML患者中无一例因不良事件而停止治疗。正如预期,该复发/难治性(R/R)队列中的所有患者在研究期间均出现4级骨髓抑制(血小板减少症、中性粒细胞减少症或贫血)。对于达到缓解(完全缓解[CR]或血细胞计数恢复不完全的完全缓解[CRi])的患者,血细胞计数恢复(绝对中性粒细胞计数≥500/μL且血小板计数≥50/μL)的中位时间为33.0天(90% CI,31.0–34.0)。表2显示了3级或4级治疗干预相关不良事件(TEAE)的总体发生率。观察到的大多数TEAE是背景化疗的典型不良事件,仅有少数TEAE归因于uproleselan(补充表2提供了按剂量划分的TEAE概述)。除血液学毒性外,发生率≥10%的唯一3级或4级治疗期间出现的不良事件(TEAE)是败血症(12%的患者)。胃肠道毒性,包括恶心、呕吐、腹泻和结肠炎,均为轻度,3级不良事件的发生率<5%。肝肾治疗期间发生的大多数治疗期间出现的不良事件(TEAE)为1级或2级,3级和4级事件的发生率分别为5%和5%。1例患者(2%)在治疗开始后30天内死亡;60天死亡率为9%(n=6)。仅2%的患者报告了3级黏膜炎。其他非血液学不良事件均为轻度,通常认为与uproleselan无关。 Uproleselan在临床前和临床研究中均显示出良好的安全性和耐受性。在 I/II 期临床试验(初始患者 n=19)中,当 Uproleselan 与 MEC 化疗联合使用时,未观察到剂量限制性毒性 (DLT),因此选择 10 mg/kg 静脉注射,每日两次作为 II 期推荐剂量。在复发/难治性 AML 患者(RP2D 剂量组 n=47)中,最常见的 3/4 级治疗相关不良事件与化疗本身相关,而非 Uproleselan。值得注意的是,Uproleselan 联合化疗与较低的口腔黏膜炎发生率相关,仅有 2% 的复发/难治性患者出现重度黏膜炎。这一发现与临床前观察结果一致,即 Uproleselan 通过调节巨噬细胞向肠道黏膜损伤部位的迁移来预防化疗引起的黏膜炎。在非人灵长类动物静脉血栓模型中,Uproleselan 单药治疗未引起凝血参数(包括凝血酶原时间、活化部分凝血活酶时间和出血时间)的临床显著变化,也未观察到具有临床意义的出血事件。血小板计数和纤维蛋白原水平保持在正常范围内。总体而言,临床前和临床数据表明,Uproleselan 耐受性良好,与化疗联合使用时不会增加细胞毒性,并且可能通过减少黏膜炎等副作用来改善患者的治疗体验。 所提供的文献中未详细列出 Uproleselan 的具体毒理学数据。然而,体内研究表明,它可以降低化疗相关毒性。作为一种处于临床阶段的化合物,其安全性正在正在进行的试验中进行评估。 |
| 参考文献 | |
| 其他信息 |
Uproleselan是一种新型的特异性E-选择素拮抗剂,目前正在临床试验NCT02306291(GMI-1271联合化疗治疗急性髓系白血病的安全性、药代动力学和疗效研究)中进行研究。Uproleselan是一种合成的糖模拟分子,也是一种E-选择素(CD62E)拮抗剂,具有潜在的抗血栓、抗肿瘤和化疗作用。给药后,uproleselan与内皮细胞表面表达的E-选择素结合,阻止其与表达E-选择素配体的癌细胞相互作用。这可能抑制肿瘤细胞的活化、迁移和转移。GMI-1271还能干扰表达E-选择素的血管内皮细胞与单核细胞和中性粒细胞中表达E-选择素的配体的结合,从而抑制它们的活化。因此,该药物既能抑制凝血级联反应的激活,又能抑制血栓形成。此外,该药物还能抑制白细胞活化和炎症反应。E-选择素是一种细胞黏附分子,参与细胞滚动、信号转导和趋化作用;它在炎症过程和癌症中也发挥着关键作用。
Uproleselan(CAS 1983970-12-2)是一种首创的高选择性小分子E-选择素拮抗剂。它正在研究用于治疗急性髓系白血病(AML),已完成II期临床试验,目前正在进行III期研究。Uproleselan具有抗血栓和抗肿瘤特性,并能破坏肿瘤微环境。 |
| 分子式 |
C60H109N3O28
|
|---|---|
| 分子量 |
1320.52
|
| 精确质量 |
1319.719
|
| CAS号 |
1983970-12-2
|
| 相关CAS号 |
1983970-12-2 (free acid); 1914993-95-5 (sodium)
|
| PubChem CID |
71600085
|
| 外观&性状 |
Typically exists as solid at room temperature
|
| 密度 |
1.27±0.1 g/cm3(Predicted)
|
| 沸点 |
1249.6±65.0 °C(Predicted)
|
| LogP |
-2
|
| tPSA |
383
|
| 氢键供体(HBD)数目 |
9
|
| 氢键受体(HBA)数目 |
27
|
| 可旋转键数目(RBC) |
52
|
| 重原子数目 |
90
|
| 分子复杂度/Complexity |
1870
|
| 定义原子立体中心数目 |
15
|
| SMILES |
O([C@H]1[C@@H]([C@H]([C@H]([C@@H](CO)O1)O)O[C@H](C(=O)O)CC1CCCCC1)NC(C)=O)[C@@H]1C[C@H](C(NCCNC(CCOCCOCCOCCOCCOCCOCCOCCOCCOCCOCCOCCOC)=O)=O)C[C@H](CC)[C@H]1O[C@H]1[C@H]([C@@H]([C@@H]([C@H](C)O1)O)O)O
|
| InChi Key |
ALGJTRWKCMYWHE-YFEAQVBDSA-N
|
| InChi Code |
InChI=1S/C60H109N3O28/c1-5-44-38-45(39-46(53(44)90-58-52(69)51(68)50(67)41(2)87-58)88-59-54(63-42(3)65)60(74,55(70)48(40-64)89-59)91-47(57(72)73)37-43-9-7-6-8-10-43)56(71)62-13-12-61-49(66)11-14-76-17-18-78-21-22-80-25-26-82-29-30-84-33-34-86-36-35-85-32-31-83-28-27-81-24-23-79-20-19-77-16-15-75-4/h41,43-48,50-55,58-59,64,67-70,74H,5-40H2,1-4H3,(H,61,66)(H,62,71)(H,63,65)(H,72,73)/t41-,44-,45+,46+,47+,48+,50+,51+,52-,53+,54-,55-,58?,59?,60-/m0/s1
|
| 化学名 |
(2R)-2-(((3S,4S,5S,6R)-3-acetamido-2-(((1R,2R,3S,5R)-3-ethyl-5-((38-oxo-2,5,8,11,14,17,20,23,26,29,32,35-dodecaoxa-39-azahentetracontan-41-yl)carbamoyl)-2-(((3S,4R,5S,6S)-3,4,5-trihydroxy-6-methyltetrahydro-2H-pyran-2-yl)oxy)cyclohexyl)oxy)-4,5-dihydroxy-6-(hydroxymethyl)tetrahydro-2H-pyran-4-yl)oxy)-3-cyclohexylpropanoic
acid
|
| 别名 |
GMI-1271; Uproleselan; GMI-1271; 1983970-12-2; Uproleselan [USAN]; GMI-1271 FREE ACID; PE952ANF83; UPROLESELAN [INN]; Uproleselan (USAN/INN); GMI1271 Uproleselan
|
| HS Tariff Code |
2934.99.9001
|
| 存储方式 |
Powder -20°C 3 years 4°C 2 years In solvent -80°C 6 months -20°C 1 month |
| 运输条件 |
Room temperature (This product is stable at ambient temperature for a few days during ordinary shipping and time spent in Customs)
|
| 溶解度 (体外实验) |
May dissolve in DMSO (in most cases), if not, try other solvents such as H2O, Ethanol, or DMF with a minute amount of products to avoid loss of samples
|
|---|---|
| 溶解度 (体内实验) |
注意: 如下所列的是一些常用的体内动物实验溶解配方,主要用于溶解难溶或不溶于水的产品(水溶度<1 mg/mL)。 建议您先取少量样品进行尝试,如该配方可行,再根据实验需求增加样品量。
注射用配方
注射用配方1: DMSO : Tween 80: Saline = 10 : 5 : 85 (如: 100 μL DMSO → 50 μL Tween 80 → 850 μL Saline)(IP/IV/IM/SC等) *生理盐水/Saline的制备:将0.9g氯化钠/NaCl溶解在100 mL ddH ₂ O中,得到澄清溶液。 注射用配方 2: DMSO : PEG300 :Tween 80 : Saline = 10 : 40 : 5 : 45 (如: 100 μL DMSO → 400 μL PEG300 → 50 μL Tween 80 → 450 μL Saline) 注射用配方 3: DMSO : Corn oil = 10 : 90 (如: 100 μL DMSO → 900 μL Corn oil) 示例: 以注射用配方 3 (DMSO : Corn oil = 10 : 90) 为例说明, 如果要配制 1 mL 2.5 mg/mL的工作液, 您可以取 100 μL 25 mg/mL 澄清的 DMSO 储备液,加到 900 μL Corn oil/玉米油中, 混合均匀。 View More
注射用配方 4: DMSO : 20% SBE-β-CD in Saline = 10 : 90 [如:100 μL DMSO → 900 μL (20% SBE-β-CD in Saline)] 口服配方
口服配方 1: 悬浮于0.5% CMC Na (羧甲基纤维素钠) 口服配方 2: 悬浮于0.5% Carboxymethyl cellulose (羧甲基纤维素) 示例: 以口服配方 1 (悬浮于 0.5% CMC Na)为例说明, 如果要配制 100 mL 2.5 mg/mL 的工作液, 您可以先取0.5g CMC Na并将其溶解于100mL ddH2O中,得到0.5%CMC-Na澄清溶液;然后将250 mg待测化合物加到100 mL前述 0.5%CMC Na溶液中,得到悬浮液。 View More
口服配方 3: 溶解于 PEG400 (聚乙二醇400) 请根据您的实验动物和给药方式选择适当的溶解配方/方案: 1、请先配制澄清的储备液(如:用DMSO配置50 或 100 mg/mL母液(储备液)); 2、取适量母液,按从左到右的顺序依次添加助溶剂,澄清后再加入下一助溶剂。以 下列配方为例说明 (注意此配方只用于说明,并不一定代表此产品 的实际溶解配方): 10% DMSO → 40% PEG300 → 5% Tween-80 → 45% ddH2O (或 saline); 假设最终工作液的体积为 1 mL, 浓度为5 mg/mL: 取 100 μL 50 mg/mL 的澄清 DMSO 储备液加到 400 μL PEG300 中,混合均匀/澄清;向上述体系中加入50 μL Tween-80,混合均匀/澄清;然后继续加入450 μL ddH2O (或 saline)定容至 1 mL; 3、溶剂前显示的百分比是指该溶剂在最终溶液/工作液中的体积所占比例; 4、 如产品在配制过程中出现沉淀/析出,可通过加热(≤50℃)或超声的方式助溶; 5、为保证最佳实验结果,工作液请现配现用! 6、如不确定怎么将母液配置成体内动物实验的工作液,请查看说明书或联系我们; 7、 以上所有助溶剂都可在 Invivochem.cn网站购买。 |
| 制备储备液 | 1 mg | 5 mg | 10 mg | |
| 1 mM | 0.7573 mL | 3.7864 mL | 7.5728 mL | |
| 5 mM | 0.1515 mL | 0.7573 mL | 1.5146 mL | |
| 10 mM | 0.0757 mL | 0.3786 mL | 0.7573 mL |
1、根据实验需要选择合适的溶剂配制储备液 (母液):对于大多数产品,InvivoChem推荐用DMSO配置母液 (比如:5、10、20mM或者10、20、50 mg/mL浓度),个别水溶性高的产品可直接溶于水。产品在DMSO 、水或其他溶剂中的具体溶解度详见上”溶解度 (体外)”部分;
2、如果您找不到您想要的溶解度信息,或者很难将产品溶解在溶液中,请联系我们;
3、建议使用下列计算器进行相关计算(摩尔浓度计算器、稀释计算器、分子量计算器、重组计算器等);
4、母液配好之后,将其分装到常规用量,并储存在-20°C或-80°C,尽量减少反复冻融循环。
计算结果:
工作液浓度: mg/mL;
DMSO母液配制方法: mg 药物溶于 μL DMSO溶液(母液浓度 mg/mL)。如该浓度超过该批次药物DMSO溶解度,请首先与我们联系。
体内配方配制方法:取 μL DMSO母液,加入 μL PEG300,混匀澄清后加入μL Tween 80,混匀澄清后加入 μL ddH2O,混匀澄清。
(1) 请确保溶液澄清之后,再加入下一种溶剂 (助溶剂) 。可利用涡旋、超声或水浴加热等方法助溶;
(2) 一定要按顺序加入溶剂 (助溶剂) 。
InvivoChem的所有产品仅用于作科学研究,不面向患者销售
Copyright 2020 InvivoChem LLC | All Rights Reserved 粤ICP备20063088号-1


 粤公网安备 44011102003439号
 463611831
