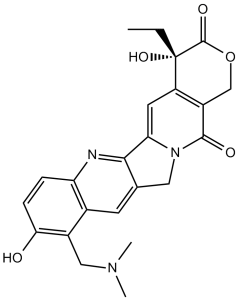
| 规格 | 价格 | 库存 | 数量 |
|---|---|---|---|
| 5mg |
|
||
| 10mg |
|
||
| 50mg |
|
||
| 100mg |
|
||
| 250mg |
|
||
| 500mg |
|
||
| Other Sizes |
|

| 靶点 |
Topo I (DU-145 Luc cells) ( IC50 = 2 nM ); Topo I (MCF-7 Luc cells) ( IC50 = 13 nM )
Topotecan targets topoisomerase I, a nuclear enzyme that relieves torsional strain in DNA during replication and transcription. By binding to the topoisomerase I-DNA complex, topotecan stabilizes the cleavable complex and prevents religation of the DNA strand. This leads to the accumulation of single-strand breaks, DNA damage, and ultimately apoptosis in rapidly dividing cancer cells. |
|---|---|
| 体外研究 (In Vitro) |
拓扑替康以剂量和时间依赖的方式强烈抑制人胶质瘤细胞以及胶质瘤干细胞(GSC)的生长[1]。与对照组相比,拓扑替康(0–40 μM)以剂量依赖的方式显著降低了细胞活力[1]。对于U251、U87、GSCs-U251和GSCs-U87细胞,拓扑替康具有抗增殖作用,其IC50值依次为2.73±0.25、2.95±0.23、5.46±0.41和5.95±0.24 μM[1]。体外实验表明,拓扑替康对多种癌细胞系具有强效的细胞毒活性。它能抑制拓扑异构酶I的活性,并诱导DNA损伤和细胞凋亡。通过测量细胞活力、DNA片段化和拓扑异构酶I介导的DNA切割来评估该化合物的活性。拓扑替康表现出给药时间依赖性的细胞毒性,延长给药时间可增强其活性。
|
| 体内研究 (In Vivo) |
在接受14天治疗后,NUB-7转移模型中4组动物全部被处死。接受低剂量节律性(LDM)拓扑替康(TP)和TP+帕唑帕尼(PZ)治疗的动物肝脏重量显著低于对照组。除TP+PZ组外,所有小鼠组的肝脏均出现微肿瘤,表明TP+PZ具有预防肝转移的能力[2]。在卵巢癌模型中,拓扑替康(0.5、1.0和1.5 mg/kg;每日口服)显著降低了微血管密度;然而,给予1.5 mg/kg口服的小鼠,其抗肿瘤作用在剂量降低时也同样减弱[2]。
在体内,拓扑替康已用于临床治疗卵巢癌、小细胞肺癌和宫颈癌。它通过静脉给药,并在一线和二线治疗中均显示出疗效。该化合物的抗肿瘤活性是通过抑制拓扑异构酶 I 介导的,从而导致快速分裂的肿瘤细胞发生 DNA 损伤和细胞死亡。 |
| 酶活实验 |
拓扑替康[(S)-9-二甲基氨基甲基-10-羟基喜树碱盐酸盐;SK&F 104864-A,NSC 609699]是喜树碱的水溶性半合成类似物,是一种强效的拓扑异构酶I抑制剂。本文研究表明,拓扑替康能够稳定放射抗性人B系急性淋巴细胞白血病(ALL)细胞中的拓扑异构酶I/DNA可裂解复合物,即使在bcl-2蛋白高表达的情况下也能诱导细胞快速凋亡,并以剂量依赖的方式抑制ALL细胞的体外克隆形成能力。此外,拓扑替康在三种不同的重症联合免疫缺陷(SCID)小鼠模型中均表现出强效的抗白血病活性,这些小鼠模型模拟了人类预后不良的急性淋巴细胞白血病(ALL),并且在全身药物暴露水平(儿童白血病患者可轻易达到的水平)下,显著提高了SCID小鼠在接受原本致命剂量的人类白血病细胞攻击后的无事件生存期。[Blood. 1995年5月15日;85(10):2817-28]
拓扑替康的体外酶活性测定可测量其对拓扑异构酶I活性的抑制作用。将酶与DNA底物和不同浓度的化合物一起孵育。通过凝胶电泳或测量超螺旋DNA的松弛来评估拓扑异构酶I介导的DNA切割。IC50值由剂量反应曲线计算得出。通过DNA-蛋白质交联的积累来证实该化合物稳定可切割复合物的能力。 |
| 细胞实验 |
胶质瘤是脑肿瘤中最恶性的一种,其中包含一小部分胶质瘤干细胞(GSCs),这些细胞与治疗耐药性和肿瘤复发密切相关。拓扑异构酶I抑制剂紫草素和拓扑替康在抗癌治疗中发挥着至关重要的作用。我们成功地从胶质瘤细胞中分离并鉴定了GSCs,然后分别在不同时间点用不同浓度的紫草素或拓扑替康处理U251、U87、GSCs-U251和GSCs-U87细胞,以寻找最佳的给药浓度和时间点。我们使用细胞计数试剂盒-8和流式细胞仪检测细胞活力、细胞周期和凋亡情况,以观察紫草素和拓扑替康对胶质瘤细胞和GSCs的抑制作用。结果表明,紫草素和拓扑替康不仅能以剂量和时间依赖的方式显著抑制人胶质瘤细胞的增殖,还能抑制GSCs的增殖。根据24小时的IC50值,选择2 μmol/L的紫草素和3 μmol/L的拓扑替康作为最佳给药浓度。此外,紫草素和拓扑替康均能诱导细胞周期阻滞于G0/G1期和S期,并促进细胞凋亡。Bcl-2表达的下调以及caspase 9/3依赖性通路的激活参与了细胞凋亡过程。因此,上述结果表明,拓扑异构酶I抑制剂紫草素和拓扑替康能够抑制胶质瘤干细胞(GSCs)和胶质瘤细胞的生长并诱导其凋亡,提示它们可能是靶向胶质瘤的潜在抗癌药物,为胶质瘤治疗提供一种新的策略[1]。
体外细胞实验采用多种癌细胞系进行拓扑替康的活性测定。将细胞用化合物的系列稀释液处理,并使用MTT或其他方法检测细胞活力。细胞凋亡可通过膜联蛋白V染色、半胱天冬酶活性检测或DNA片段化进行评估。细胞周期分析采用流式细胞术。化合物的给药方案依赖性活性通过比较连续给药与脉冲给药的效果进行评估。 |
| 动物实验 |
在4种皮下异种移植瘤模型和2种神经母细胞瘤转移瘤模型中,测试了低剂量拓扑替康和帕唑帕尼作为单药及联合用药的体内抗肿瘤疗效。循环血管生成因子,例如循环内皮细胞(CEC)、循环内皮祖细胞(CEP)和微血管密度,被用作抗血管生成活性的替代生物标志物。[2]
拓扑替康的体内动物模型包括卵巢癌、肺癌和宫颈癌的小鼠异种移植瘤模型。该化合物通过静脉或腹腔注射给药,并评估其对肿瘤生长和存活的影响。药效学研究测量肿瘤组织中拓扑异构酶I的抑制和DNA损伤。剂量反应研究确定抗肿瘤活性的有效剂量。 |
| 药代性质 (ADME/PK) |
吸收、分布和排泄
肾清除率是拓扑替康消除的关键决定因素。在一项针对四名实体瘤患者的质量平衡/排泄研究中,9天内尿液和粪便中总拓扑替康及其N-去甲基代谢物的平均回收率为静脉给药剂量的73.4 ± 2.3%。总拓扑替康的粪便排泄率为9 ± 3.6%,而N-去甲基拓扑替康的粪便排泄率为1.7 ± 0.6%。拓扑替康的药代动力学已在肾功能正常的患者中进行了广泛研究,一项研究也针对轻度至中度肾功能损害的患者进行。然而,血液透析对拓扑替康在体内分布的影响尚未见报道。本研究旨在描述接受血液透析的重度肾功能损害患者体内拓扑替康的分布情况。本研究对接受血液透析和未接受血液透析的患者体内拓扑替康内酯的分布情况进行了表征。单独使用和联合血液透析时测得的拓扑替康内酯清除率分别为 5.3 L/hr/m² 和 20.1 L/hr/m²。血液透析结束后 30 分钟,拓扑替康的血浆浓度高于透析结束时的浓度(即 8.0 ng/mL vs. 4.9 ng/mL),提示存在反弹效应。未接受血液透析时,拓扑替康的终末半衰期为 13.6 小时,而血液透析期间测得的表观半衰期为 3.0 小时。这些结果表明,血液透析期间拓扑替康的血浆清除率增加了约四倍。血液透析可能是清除拓扑替康全身活性成分的有效方法,应在特定临床情况下(例如,意外过量用药、严重肾功能损害)考虑使用。在接受静脉注射拓扑替康(剂量为 4.72 mg/m²)的哺乳期大鼠中,药物浓度很高(即比血浆浓度高 48 倍),并分布到乳汁中。目前尚不清楚拓扑替康是否会分布到人乳中。口服给药后,约 57% 的拓扑替康(每日一次,连续 5 天)以原药(20%)和 N-去甲基代谢物(2%)的形式经尿液排出。约 33% 的口服拓扑替康以总拓扑替康的形式经粪便排出,约 2% 以 N-去甲基拓扑替康的形式排出。静脉注射给药后,约 74% 的拓扑替康剂量在 9 天内排出,主要以原药的形式经尿液(51%)和粪便(18%)排出;约 3% 的 N-去甲基拓扑替康经尿液排出,约 2% 经粪便排出。口服和静脉给药后(静脉给药剂量低于给药剂量的2%),尿液中也检测到了拓扑替康及其代谢产物N-去甲基拓扑替康的O-葡萄糖醛酸苷。 接受口服拓扑替康治疗的患者未报告有显著的性别药代动力学差异。男性静脉注射拓扑替康的平均血浆清除率比女性高24%,这主要是由于体型差异所致。 有关拓扑替康的吸收、分布和排泄的更完整数据(共6项),请访问HSDB记录页面。 代谢/代谢物 拓扑替康的内酯部分可发生可逆的pH依赖性水解;拓扑替康的内酯形式具有药理活性。 拓扑替康的内酯部分可发生可逆的pH依赖性水解;内酯形式是具有药理活性的形式。在 pH=4 时,内酯形式占主导地位;而在生理 pH 条件下,开环羟基酸形式占主导地位。体外人肝微粒体研究表明,拓扑替康代谢为 N-去甲基化代谢物。静脉给药后,总拓扑替康及其内酯代谢物与母体药物的平均 AUC 比值约为 3%。 生物半衰期 2-3 小时 已在癌症患者中评估了拓扑替康的药代动力学,剂量为 0.5 至 1.5 mg/m²,通过 30 分钟静脉输注给药。拓扑替康的药代动力学呈多指数衰减,末端半衰期为 2 至 3 小时。口服拓扑替康的末端半衰期为 3 至 6 小时,而静脉给药后的末端半衰期为 2 至 3 小时。本研究旨在描述接受血液透析的重度肾功能不全患者体内拓扑替康的分布情况。透析后,拓扑替康的终末半衰期为13.6小时,而透析期间测得的表观半衰期为3.0小时。拓扑替康的分子式为C23H23N3O5,分子量为421.45。它是一种水溶性化合物,通过静脉注射给药。该化合物以粉末形式储存于-20°C。临床研究已记录了包括半衰期、清除率和分布容积在内的药代动力学参数。该化合物主要经肾脏排泄。 |
| 毒性/毒理 (Toxicokinetics/TK) |
妊娠期和哺乳期影响
◉ 哺乳期用药概述 大多数数据表明,母亲接受高剂量抗肿瘤药物治疗期间不建议进行母乳喂养。生产商建议女性在拓扑替康治疗期间以及末次给药后一周内不要进行母乳喂养。化疗可能会对母乳的正常菌群和化学成分产生不利影响。妊娠期接受化疗的女性更容易出现母乳喂养困难。 ◉ 对母乳喂养婴儿的影响 截至修订日期,未找到已发表的信息。 ◉ 对哺乳和母乳的影响 截至修订日期,未找到已发表的信息。 蛋白结合率 35% 拓扑替康的毒性包括骨髓抑制(中性粒细胞减少症、血小板减少症)、胃肠道反应(恶心、呕吐、腹泻)和脱发。严重骨髓抑制患者禁用该化合物。肾功能不全患者需要调整剂量。该化合物的安全范围已通过临床试验确定。 |
| 参考文献 |
|
| 其他信息 |
拓扑替康是一种吡喃吲哚喹啉类抗肿瘤药物。它是喜树碱的衍生物,通过与拓扑异构酶I-DNA复合物结合发挥作用,阻止328个单链断裂的修复。它是一种EC 5.99.1.2(DNA拓扑异构酶)抑制剂,也是一种抗肿瘤药物。它是一种用于治疗卵巢癌的抗肿瘤药物。其作用机制是通过抑制I型DNA拓扑异构酶。拓扑替康是一种拓扑异构酶抑制剂。拓扑替康的作用机制是作为拓扑异构酶抑制剂。拓扑替康是喜树碱的半合成衍生物,喜树碱是一种从亚洲树木喜树(Camptotheca acuminata)中提取的细胞毒性喹啉生物碱。拓扑替康通过在细胞周期的S期稳定拓扑异构酶I-DNA共价复合物来抑制拓扑异构酶I的活性,从而抑制拓扑异构酶I介导的单链DNA断裂的修复,并在DNA复制过程中遇到这些断裂时产生潜在的致命性双链DNA断裂。
一种用于治疗卵巢癌的抗肿瘤药物。其作用机制是抑制I型DNA拓扑异构酶。 另见:盐酸拓扑替康(盐形式);盐酸拓扑替康(1:1.25)(其活性成分)。 适应症 用于治疗铂类化疗后复发或进展的晚期卵巢癌患者。也可作为对治疗敏感的小细胞肺癌的二线治疗,并与顺铂联合用于治疗不适合手术和/或放疗的IV-B期、复发性或持续性宫颈癌。 FDA标签 Hycamtin胶囊适用于不适合接受进一步一线治疗的复发性小细胞肺癌(SCLC)成人患者的单药治疗。拓扑替康适用于一线或后续治疗失败的转移性卵巢癌患者的治疗。Hycamtin胶囊适用于不适合接受进一步一线治疗的复发性小细胞肺癌(SCLC)成人患者的治疗。拓扑替康单药治疗适用于:- 一线或后续治疗失败的转移性卵巢癌患者;- 不适合接受进一步一线治疗的复发性小细胞肺癌(SCLC)患者(参见5.1节)。拓扑替康联合顺铂适用于放疗后复发性宫颈癌患者和IVB期宫颈癌患者。既往接受过顺铂治疗的患者在接受联合治疗前需要较长的无治疗间隔期(参见5.1节)。拓扑替康单药治疗适用于不适合接受一线治疗的复发性小细胞肺癌(SCLC)患者。拓扑替康联合顺铂适用于放疗后复发的宫颈癌患者以及IVB期宫颈癌患者。既往接受过顺铂治疗的患者在接受联合治疗前需要较长的无治疗期。拓扑替康单药治疗适用于不适合接受一线治疗的复发性小细胞肺癌(SCLC)患者。拓扑替康联合顺铂适用于放疗后复发的宫颈癌患者以及IVB期宫颈癌患者。既往接受过顺铂治疗的患者在接受联合治疗前需要较长的无治疗期。拓扑替康单药治疗适用于:一线或后续治疗失败的转移性卵巢癌患者;以及不适合接受一线治疗的复发性小细胞肺癌(SCLC)患者。对于放疗后复发的宫颈癌患者以及IVB期宫颈癌患者,拓扑替康联合顺铂治疗也是可行的。既往接受过顺铂治疗的患者在接受联合治疗前需要较长的无治疗期。拓扑替康适用于一线或后续治疗失败的转移性卵巢癌患者。作用机制:拓扑替康的作用机制与伊立替康相同,据信其在DNA合成的S期发挥细胞毒性作用。拓扑异构酶I通过诱导可逆的单链断裂来缓解DNA扭转应力。拓扑替康与拓扑异构酶I-DNA复合物结合,阻止这些单链断裂的修复。这种三元复合物会干扰复制叉的移动,导致复制停滞和DNA双链断裂。由于哺乳动物细胞无法有效修复这些双链断裂,这种三元复合物的形成最终会导致细胞凋亡(程序性细胞死亡)。拓扑替康模拟DNA碱基对,通过插入上游(-1)和下游(+1)碱基对之间与DNA断裂位点结合。这种插入会置换下游DNA,阻止断裂链的重新连接。拓扑替康作为一种非竞争性抑制剂,通过特异性结合酶-底物复合物发挥作用。拓扑异构酶I通过诱导可逆的单链断裂来缓解DNA扭转应力。拓扑替康与拓扑异构酶I-DNA复合物结合,阻止这些单链断裂的重新连接。拓扑替康的细胞毒性被认为是由DNA合成过程中双链DNA损伤引起的,其中复制酶与拓扑替康、拓扑异构酶I和DNA形成的三元复合物相互作用。哺乳动物细胞无法有效修复这些双链断裂。拓扑替康是一种经FDA批准的抗肿瘤药物,用于治疗卵巢癌、小细胞肺癌和宫颈癌。它也被称为NSC-609699、诺吉康和SKFS-104864A。该化合物是喜树碱的半合成衍生物,也是一种拓扑异构酶I抑制剂。其作用机制涉及稳定拓扑异构酶I-DNA可裂解复合物,从而导致DNA损伤和细胞凋亡。拓扑替康以静脉注射剂型给药。 |
| 分子式 |
C23H23N3O5
|
|---|---|
| 分子量 |
421.453
|
| 精确质量 |
421.163
|
| 元素分析 |
C, 65.55; H, 5.50; N, 9.97; O, 18.98
|
| CAS号 |
123948-87-8
|
| 相关CAS号 |
Topotecan hydrochloride;119413-54-6; Topotecan hydrochloride hydrate;1044663-62-8; Topotecan-d6;1044904-10-0;
123948-87-8
|
| PubChem CID |
60700
|
| 外观&性状 |
Typically exists as solid at room temperature
|
| 密度 |
1.5±0.1 g/cm3
|
| 沸点 |
782.9±60.0 °C at 760 mmHg
|
| 熔点 |
−114 °C(lit.)
|
| 闪点 |
427.3±32.9 °C
|
| 蒸汽压 |
0.0±2.8 mmHg at 25°C
|
| 折射率 |
1.734
|
| LogP |
1.08
|
| tPSA |
104.89
|
| 氢键供体(HBD)数目 |
2
|
| 氢键受体(HBA)数目 |
7
|
| 可旋转键数目(RBC) |
3
|
| 重原子数目 |
31
|
| 分子复杂度/Complexity |
867
|
| 定义原子立体中心数目 |
1
|
| SMILES |
O=C1[C@](O)(CC)C2=C(CO1)C(N3CC4=CC5=C(CN(C)C)C(O)=CC=C5N=C4C3=C2)=O
|
| InChi Key |
UCFGDBYHRUNTLO-QHCPKHFHSA-N
|
| InChi Code |
InChI=1S/C23H23N3O5/c1-4-23(30)16-8-18-20-12(9-26(18)21(28)15(16)11-31-22(23)29)7-13-14(10-25(2)3)19(27)6-5-17(13)24-20/h5-8,27,30H,4,9-11H2,1-3H3/t23-/m0/s1
|
| 化学名 |
(19S)-8-[(dimethylamino)methyl]-19-ethyl-7,19-dihydroxy-17-oxa-3,13-diazapentacyclo[11.8.0.02,11.04,9.015,20]henicosa-1(21),2,4(9),5,7,10,15(20)-heptaene-14,18-dione
|
| 别名 |
NSC 609699; NSC-609699; NSC609699; SKF S104864A; SKF 104864 A; SKF-104864-A; SKF104864A; TOPO. Hycamtamine; Topotecan lactone; Hycamptamine; Hycamptin; (S)-Topotecan; Topotecane; Topotecanum; Nogitecan; Topotecan
|
| HS Tariff Code |
2934.99.9001
|
| 存储方式 |
Powder -20°C 3 years 4°C 2 years In solvent -80°C 6 months -20°C 1 month |
| 运输条件 |
Room temperature (This product is stable at ambient temperature for a few days during ordinary shipping and time spent in Customs)
|
| 溶解度 (体外实验) |
May dissolve in DMSO (in most cases), if not, try other solvents such as H2O, Ethanol, or DMF with a minute amount of products to avoid loss of samples
|
|---|---|
| 溶解度 (体内实验) |
注意: 如下所列的是一些常用的体内动物实验溶解配方,主要用于溶解难溶或不溶于水的产品(水溶度<1 mg/mL)。 建议您先取少量样品进行尝试,如该配方可行,再根据实验需求增加样品量。
注射用配方
注射用配方1: DMSO : Tween 80: Saline = 10 : 5 : 85 (如: 100 μL DMSO → 50 μL Tween 80 → 850 μL Saline)(IP/IV/IM/SC等) *生理盐水/Saline的制备:将0.9g氯化钠/NaCl溶解在100 mL ddH ₂ O中,得到澄清溶液。 注射用配方 2: DMSO : PEG300 :Tween 80 : Saline = 10 : 40 : 5 : 45 (如: 100 μL DMSO → 400 μL PEG300 → 50 μL Tween 80 → 450 μL Saline) 注射用配方 3: DMSO : Corn oil = 10 : 90 (如: 100 μL DMSO → 900 μL Corn oil) 示例: 以注射用配方 3 (DMSO : Corn oil = 10 : 90) 为例说明, 如果要配制 1 mL 2.5 mg/mL的工作液, 您可以取 100 μL 25 mg/mL 澄清的 DMSO 储备液,加到 900 μL Corn oil/玉米油中, 混合均匀。 View More
注射用配方 4: DMSO : 20% SBE-β-CD in Saline = 10 : 90 [如:100 μL DMSO → 900 μL (20% SBE-β-CD in Saline)] 口服配方
口服配方 1: 悬浮于0.5% CMC Na (羧甲基纤维素钠) 口服配方 2: 悬浮于0.5% Carboxymethyl cellulose (羧甲基纤维素) 示例: 以口服配方 1 (悬浮于 0.5% CMC Na)为例说明, 如果要配制 100 mL 2.5 mg/mL 的工作液, 您可以先取0.5g CMC Na并将其溶解于100mL ddH2O中,得到0.5%CMC-Na澄清溶液;然后将250 mg待测化合物加到100 mL前述 0.5%CMC Na溶液中,得到悬浮液。 View More
口服配方 3: 溶解于 PEG400 (聚乙二醇400) 请根据您的实验动物和给药方式选择适当的溶解配方/方案: 1、请先配制澄清的储备液(如:用DMSO配置50 或 100 mg/mL母液(储备液)); 2、取适量母液,按从左到右的顺序依次添加助溶剂,澄清后再加入下一助溶剂。以 下列配方为例说明 (注意此配方只用于说明,并不一定代表此产品 的实际溶解配方): 10% DMSO → 40% PEG300 → 5% Tween-80 → 45% ddH2O (或 saline); 假设最终工作液的体积为 1 mL, 浓度为5 mg/mL: 取 100 μL 50 mg/mL 的澄清 DMSO 储备液加到 400 μL PEG300 中,混合均匀/澄清;向上述体系中加入50 μL Tween-80,混合均匀/澄清;然后继续加入450 μL ddH2O (或 saline)定容至 1 mL; 3、溶剂前显示的百分比是指该溶剂在最终溶液/工作液中的体积所占比例; 4、 如产品在配制过程中出现沉淀/析出,可通过加热(≤50℃)或超声的方式助溶; 5、为保证最佳实验结果,工作液请现配现用! 6、如不确定怎么将母液配置成体内动物实验的工作液,请查看说明书或联系我们; 7、 以上所有助溶剂都可在 Invivochem.cn网站购买。 |
| 制备储备液 | 1 mg | 5 mg | 10 mg | |
| 1 mM | 2.3728 mL | 11.8638 mL | 23.7276 mL | |
| 5 mM | 0.4746 mL | 2.3728 mL | 4.7455 mL | |
| 10 mM | 0.2373 mL | 1.1864 mL | 2.3728 mL |
1、根据实验需要选择合适的溶剂配制储备液 (母液):对于大多数产品,InvivoChem推荐用DMSO配置母液 (比如:5、10、20mM或者10、20、50 mg/mL浓度),个别水溶性高的产品可直接溶于水。产品在DMSO 、水或其他溶剂中的具体溶解度详见上”溶解度 (体外)”部分;
2、如果您找不到您想要的溶解度信息,或者很难将产品溶解在溶液中,请联系我们;
3、建议使用下列计算器进行相关计算(摩尔浓度计算器、稀释计算器、分子量计算器、重组计算器等);
4、母液配好之后,将其分装到常规用量,并储存在-20°C或-80°C,尽量减少反复冻融循环。
计算结果:
工作液浓度: mg/mL;
DMSO母液配制方法: mg 药物溶于 μL DMSO溶液(母液浓度 mg/mL)。如该浓度超过该批次药物DMSO溶解度,请首先与我们联系。
体内配方配制方法:取 μL DMSO母液,加入 μL PEG300,混匀澄清后加入μL Tween 80,混匀澄清后加入 μL ddH2O,混匀澄清。
(1) 请确保溶液澄清之后,再加入下一种溶剂 (助溶剂) 。可利用涡旋、超声或水浴加热等方法助溶;
(2) 一定要按顺序加入溶剂 (助溶剂) 。
| NCT Number | Recruitment | interventions | Conditions | Sponsor/Collaborators | Start Date | Phases |
| NCT02030964 | Active Recruiting |
Drug: Topotecan Drug: DFMO |
Neuroblastoma | New Approaches to Neuroblastoma Therapy Consortium |
December 2013 | Phase 1 |
| NCT02298348 | Active Recruiting |
Drug: Topotecan Drug: Sorafenib |
Neuroblastoma | New Approaches to Neuroblastoma Therapy Consortium |
April 2015 | Phase 1 |
| NCT03600649 | Active Recruiting |
Drug: Topotecan Drug: Seclidemstat |
Ewing Sarcoma Myoepithelial Tumor |
Salarius Pharmaceuticals, LLC | June 4, 2018 | Phase 1 |
| NCT02487095 | Active Recruiting |
Drug: Topotecan Drug: VX-970 (M6620) |
Small Cell Lung Carcinoma Ovarian Neoplasms |
National Cancer Institute (NCI) |
July 30, 2015 | Phase 1 Phase 2 |
| NCT00638898 | Active Recruiting |
Drug: topotecan hydrochloride Drug: busulfan |
Solid Tumor Ewing Sarcoma |
City of Hope Medical Center | February 26, 2007 | Phase 1 |
InvivoChem的所有产品仅用于作科学研究,不面向患者销售
Copyright 2020 InvivoChem LLC | All Rights Reserved 粤ICP备20063088号-1


 COA
 粤公网安备 44011102003439号
 463611831
